
药物起始原料杂质结构解析:C 谱检索、NMR 归属与 MS 验证联合作证
这是一个来源于药物起始原料有关物质解析的真实案例。客户提供的数据仅包括 NMR 和 MS 相关谱图,其中 NMR 包括 1H、13C、HSQC、COSY、HMBC、DEPT 等常规谱图,未提供起始物料的任何结构信息。本文完整记录"谱图特征分析 → 数据库检索 → 结构修正 → 多轮谱图归属 → MS 验证"的解析全过程。
解析思路
由于客户未提供起始物料信息,解决问题的思路分四步:
- 初步分析 13C 谱图中一些特征性峰;
- 用 13C 谱检索数据库,期望发现有用线索;
- 结合检索结果和 NMR 谱图特征推断结构式;
- 考察推断的结构式与 MS 谱图吻合度。
第一步:初步分析 13C 谱
该有关物质的碳谱并不复杂,仅有 9 个峰。低场区域有两个峰,位置分别为 154 和 165 ppm,此位置通常为羰基碳;80 ppm 左右有一个碳谱峰,通常为连接杂原子的 sp3 杂化碳原子;28 ppm 有一较大的碳谱峰,通常为脂肪族碳原子。结合积分值,可初步判断该化合物中大概含有磁等价片段。
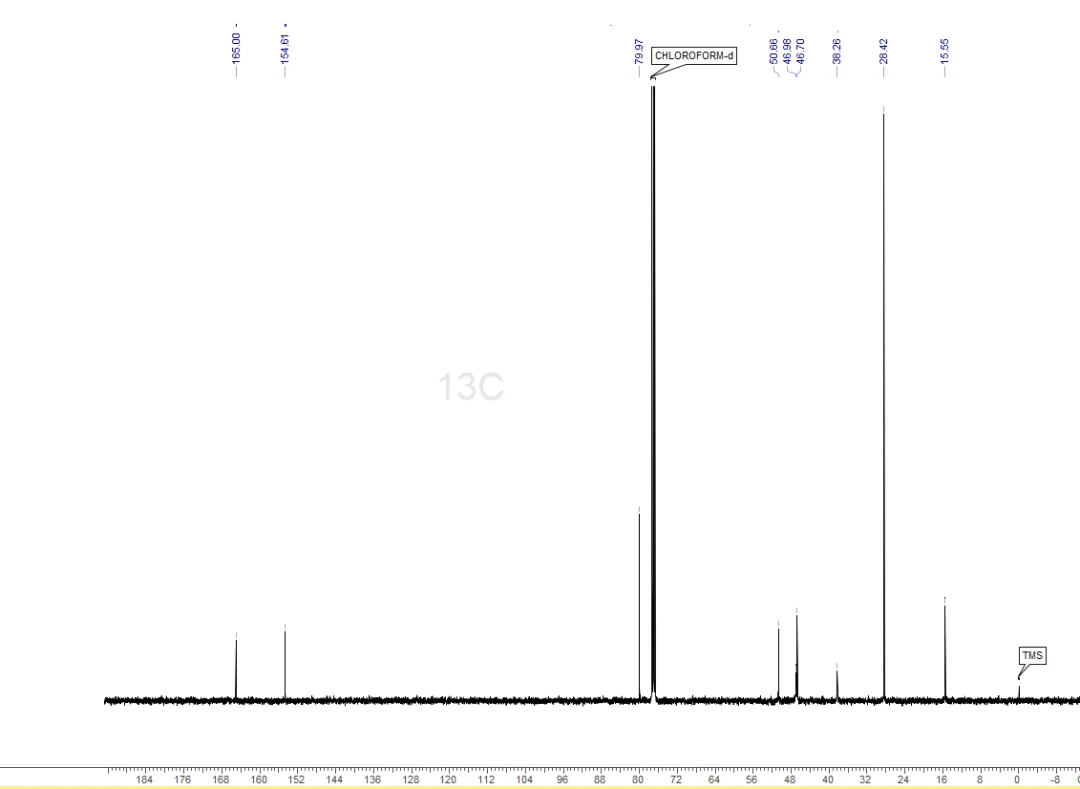
第二步:13C 谱检索数据库
使用碳谱图检索 Structure Elucidator Suite 内部 NMR 实验数据库与 PubChem 第三方预测数据库,检索参数如下:
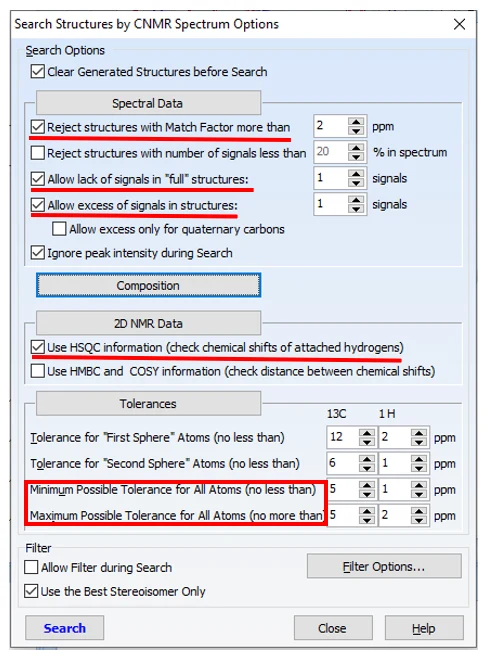
检索时排除碳谱平均偏差 2 ppm 以上的结构;允许检索到的结构碳个数与实验碳个数偏差 ±1(以考虑杂峰与未采集出的谱峰影响);允许软件考察碳峰对应氢谱峰的化学位移(HSQC 信息);允许单个碳谱峰化学位移最大偏差为 5 ppm。检索完成后共得到 12 个命中结构:
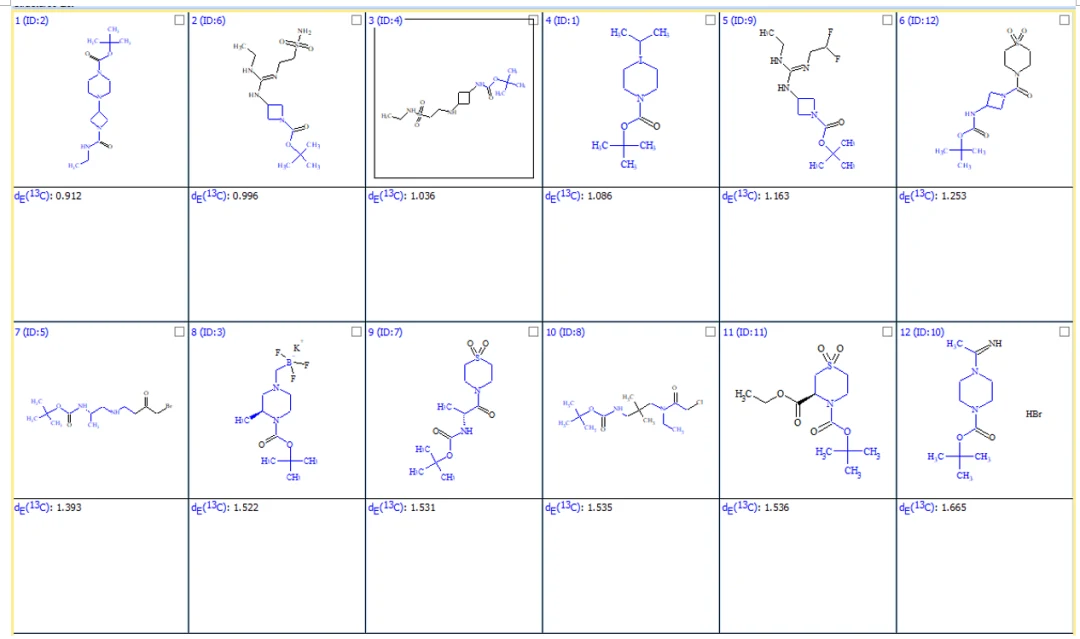
接下来依次查看每个结构的碳谱与实验碳谱的偏差情况,其中第 8 个和第 12 个结构需要仔细观察:
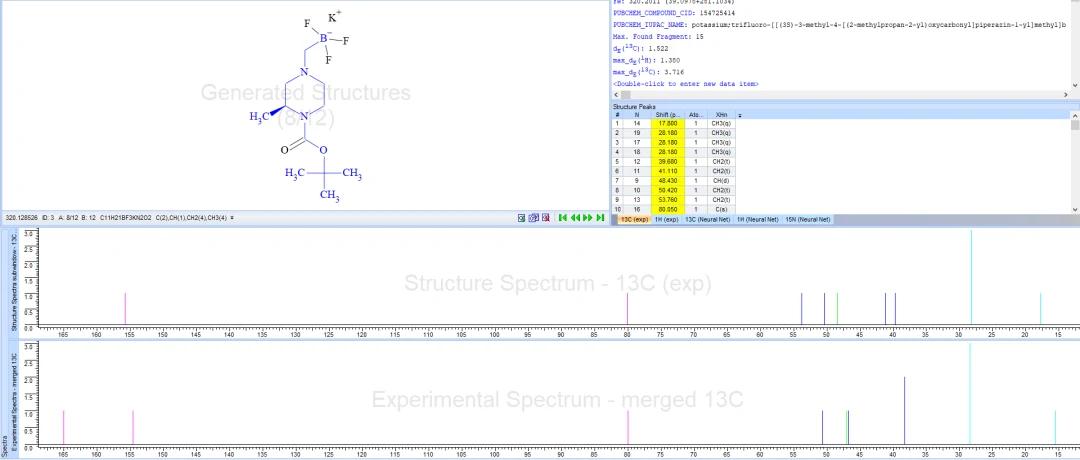
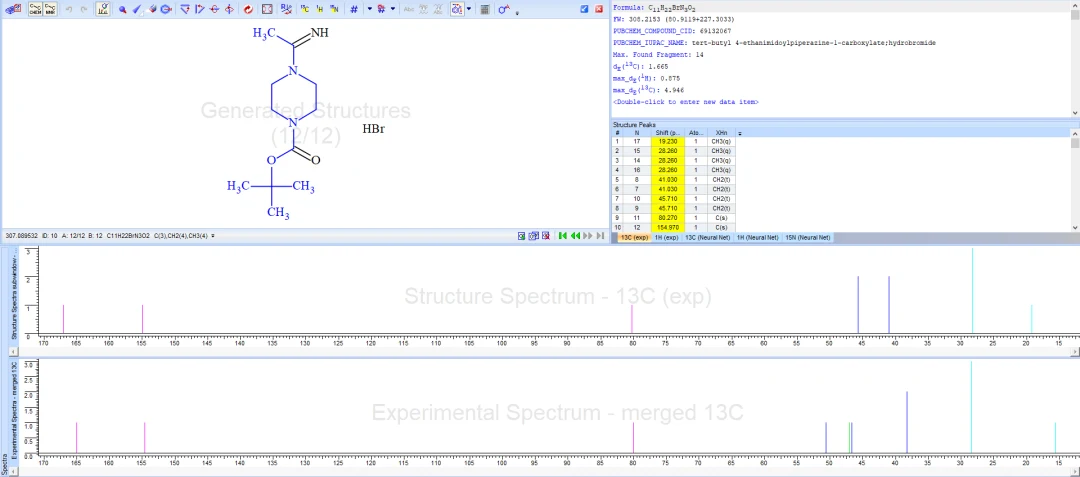
第 8 个命中结构右侧高场区碳的类型和化学位移与实验结构基本相同;左侧高场区域实验结构中应含有两种羰基,而命中结构只有一个 Boc 羰基,且该 Boc 羰基的化学位移与实验碳谱高度吻合,因此可初步判定其含甲基哌嗪连 Boc 片段。第 12 个命中结构低场区有两个碳与实验碳谱比较吻合,高场区也基本一致,同样含哌嗪连 Boc 片段。两个检索结果与人工分析碳谱的结论基本吻合,可考虑将这两个结构向实验的 2D 谱图信号进行归属。
第三步:结构修正与 NMR 归属
归属时发现两个结构都不能做完全归属——化合物中应不含 BF3 片段(碳谱均为单峰),因此需要结合两个结构对结构进行修正。将修正的结构式与实验谱图信号作归属,结果如下:
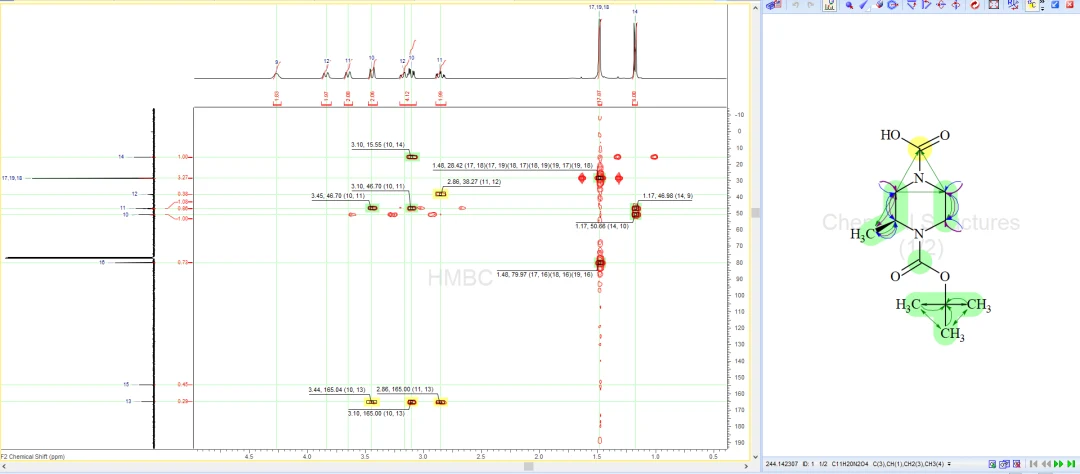
由归属结果看,所有 2D NMR 信号基本吻合,氢碳化学位移也基本吻合(结构式上不同色块显示化学位移检查情况,所有原子基本均为绿色)。接下来需要结合 MS 结果考察此结构的正确性。
MS 谱图的考验
该化合物的 HRMS 谱图如下:
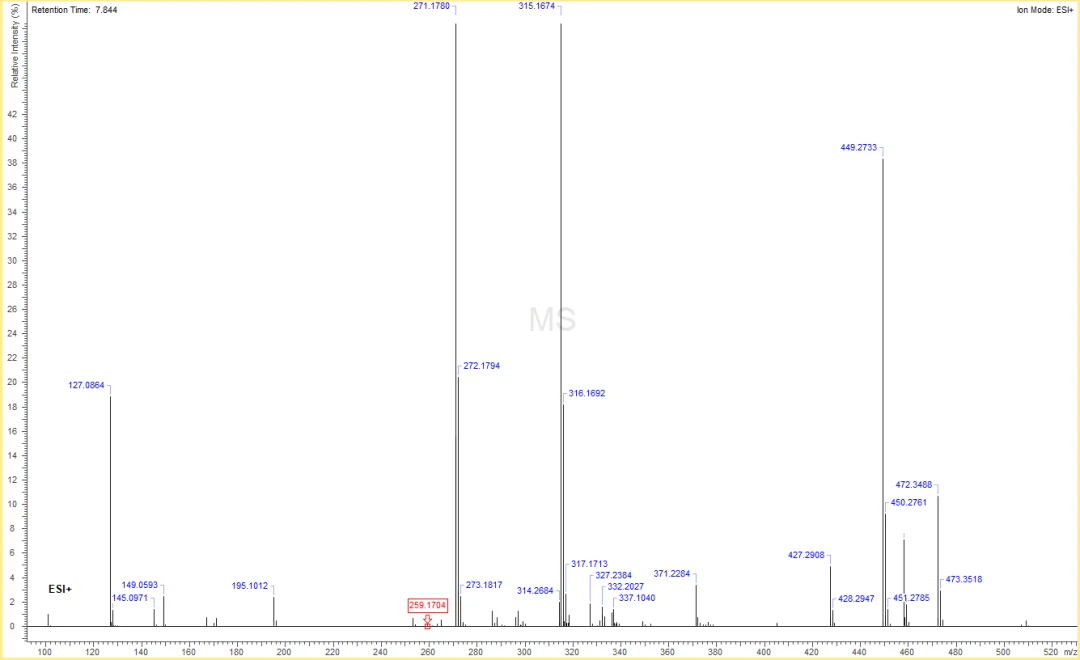
检查发现初步推断的结构式存在很大问题,与 MS 结构严重不符。且该化合物的 MS 谱图中存在多个大于 244 的峰,最大的峰 449 大致为 244 的两倍,因此需要首先考虑结构中是否有重复对称片段。
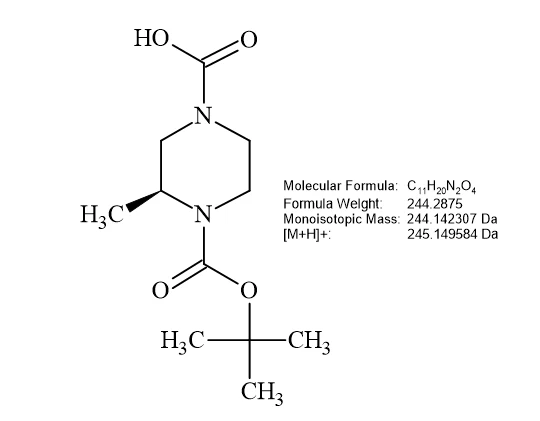
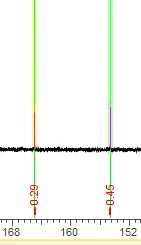
再次检查碳谱情况:考察所有碳谱谱峰的积分值后发现,低场区两个碳的积分值并不一致——积分值为 0.45 的碳谱峰初步推测为结构中 Boc 羰基,积分值为 0.29 的碳谱峰为哌嗪另一侧羰基。因此可考虑进一步修正结构式,将 Boc 甲基哌嗪对称后相连接。
再次修正与最终确证
将再次修正后的结构式与 NMR 谱图信号进行归属,考察归属情况:
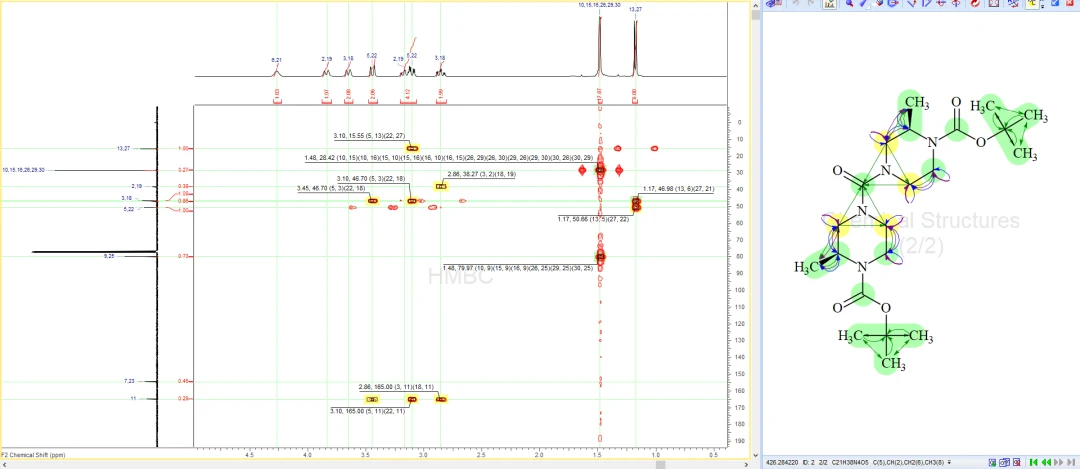
归属结果发现,无论化学位移还是所有 2D 谱图信号的相关连接均吻合。接下来进一步复核 MS 的归属情况——使用 MS Fragmenter 对 MS 谱图进行自动归属,结果如下:
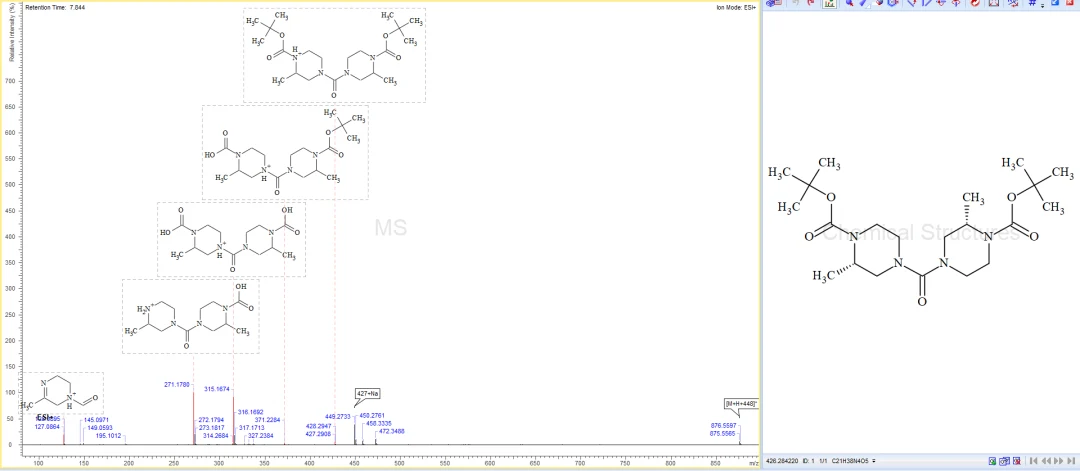
该化合物的分子离子峰为 427,MS 谱图上主要的碎片离子均能有效归属,因此最终确定再次修正后的结构为正确结构。由于化合物结构中含有两个 Boc 片段,MS 谱图中出现较多的 100、56 中性丢失,这些均为 Boc 片段在 MS 谱图中的特征碎裂峰。
思路总结
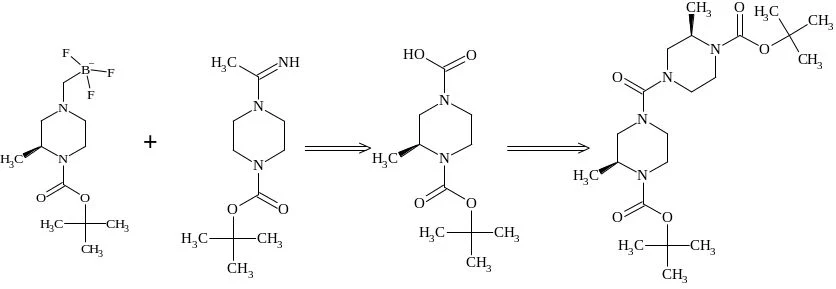
本案例的解析路径为:通过分析化合物碳谱特征和碳谱数据库检索发现两个候选结构式;结合两个候选结构式经 NMR 谱图初步修正结构式;与 MS 谱图验证发现不符后,再次考察碳谱积分和 MS 信息,将结构修正为对称化结构;最终与 MS 谱图进行归属验证,确认再次修正的结构为正确结构。整个过程中,碳谱数据库检索大幅缩小候选范围,而 MS Fragmenter 的碎片预测与自动归属为最终结构提供了决定性佐证。
如需进一步了解产品详情、预约演示或获取方案与报价,欢迎通过联系我们与我们沟通;相关产品可参阅MS Fragmenter 产品页与Structure Elucidator Suite 产品页。
本文整理自凯美科公众号文章,配图取自原文。原文中的推荐链接、二维码与推广信息已按站内统一规范移除。