
药物分子的 pKa 对其成药性质与功能的影响
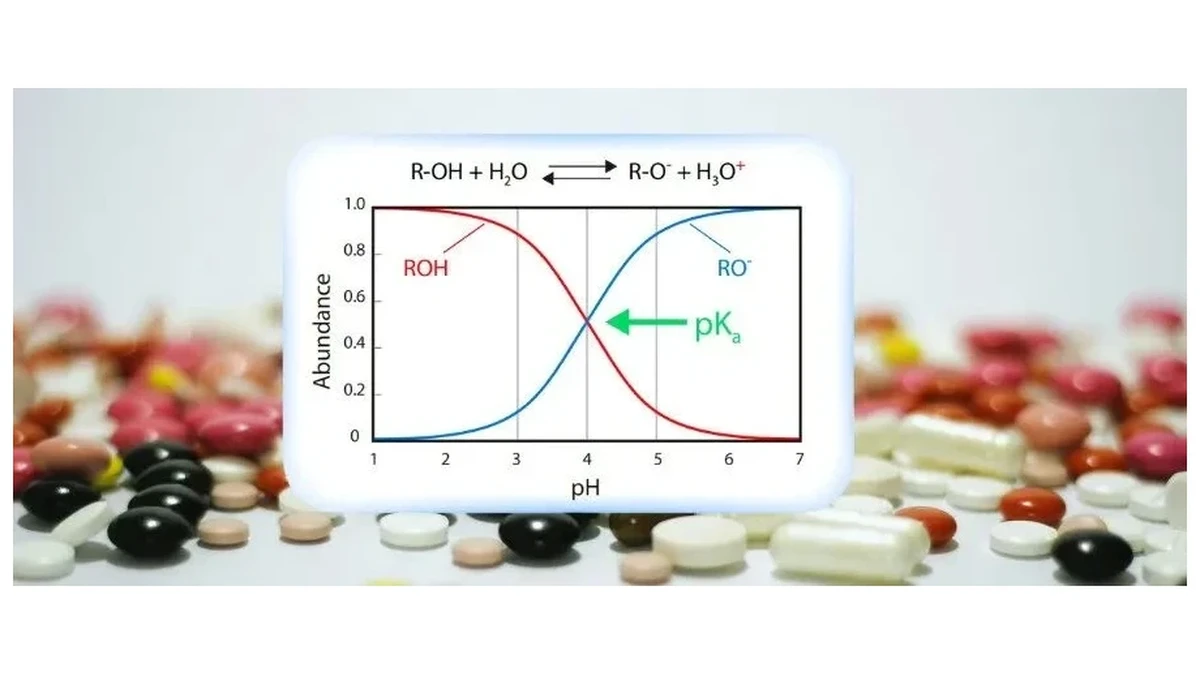
化合物的酸碱特性直接影响药物发现和开发的许多方面。酸解离常数(pKa 值)和相关特性(logD 值和溶解度)是药物的生物药学特征(吸收、分布、代谢、排泄和毒性)的基础。它们影响药物的溶解度,进而影响药物制剂的特性。
01 透膜吸收性质
膜吸收性是药物在小肠吸收的重要参数。具有较高 pKa(酸性药物分子 pKa > 3,碱性药物分子 pKa < 8)的化合物在小肠吸收较差。药物的膜透过性主要取决于其在溶液中存在的电离形式——非离子形式更容易透过生物膜。
02 生物利用度
生物利用度是评估药物在体内发挥药效的一个关键指标,涉及溶解度、清除率和离子化状态等多个因素的综合考虑。相对于碱性药物,酸性药物在胃肠道 pH 条件下更易被质子化,从而增加其生物利用度。此外,碱性分子的极性较大,脂溶性降低,导致被动吸收受限。
03 分布容积
分布容积(Vd)描述了药物在体内分布的范围,以及药物在体内的分布与清除的关系。分布容积的大小可以帮助确定药物的半衰期。一般来说,碱性化合物的 Vd 较大,而酸性分子的 Vd 较小(中性和双性药物也是如此)。
04 血脑屏障通透性
血脑屏障通透性是指药物能否穿过血脑屏障(BBB),进入脑组织并实现对中枢靶点的治疗作用。对于中枢靶向的药物而言,其理想的 pKa 范围是 5–10。碱性和双性药物更易穿过 BBB——这在避免非中枢靶点药物产生中枢不良反应时尤为重要。
05 hERG 抑制(心脏毒性)
hERG 抑制是指药物对 hERG 钾通道的抑制作用,可能导致心律失常和 QT 间期延长,对心脏安全性造成威胁。与碱性化合物相比,酸性、中性和双性药物对 hERG 通道的亲和力较弱,因此在心脏安全性方面更具有优势。
06 清除、代谢和 CYP450
肾脏和肝脏是药物主要的代谢和排泄器官。药物的离子化状态通过影响与血浆蛋白的结合来参与清除过程:酸性药物通常与血浆蛋白的结合度较高,不易被清除;相比之下,碱性药物被清除得更快。此外,一些药物通过二相代谢反应可以生成离子化官能团,增加溶解性促进肾脏的清除。对于脂溶性分子而言,它们更容易在肾小管中再吸收,因此需要进行代谢以增加其溶解性。
药物化学的研究通常通过降低 CYP 代谢的程度,减少毒性代谢产物的形成,避免药物之间的相互作用,延长药物的半衰期,减少给药频率。
07 药物-受体相互作用
受体结合位点通常包含亲水和疏水区域。药物中的离子化官能团通过氢键或静电作用与受体结合位点相互作用,从而提高药物与受体的亲和力。药物化学可以通过调节离子化基团的强度和位置来优化药物与受体的相互作用,以提高药物的药效。
08 非靶作用
非靶作用是指药物除了与目标受体作用外,还可能与其他多个非靶受体发生作用。酸性、中性和双性药物对非靶作用的风险较低,而碱性药物常常与多个靶点产生作用。
09 药物制剂
制剂对药物的性质和特点有重要的影响,特别是对溶液制剂来说。离子种的溶解度通常较高,但药物需要具备足够的脂溶性以便于胃肠吸收和与靶点发生作用。对于溶液制剂,其 pH 值可以通过调节来影响药物的溶解度。在注射制剂的开发中,优先选择具有水溶性的药物,并可以利用介质 pH 的调节帮助克服脂溶性的限制(前提是存在可离子化的基团)。为了确保药物充分溶解,增溶有效 pKa 范围一般为 4–9。
药物的 pKa 值也会影响制剂的稳定性。需要避免具有氧化性基团的药物,其 pKa 值接近生理 pH,以防止加速降解。
注意:这些 pKa 范围对药物的影响大小取决于其脂溶性和介电常数。当低 logP 化合物发生离子化时,相对于脂溶性高(高 logP)的化合物,它在 ADME 方面可能具有更大的调节效应。
参考文献
- Manallack D. T., Prankard R. J., Yuriev E., Opera T. I., Chalmers D. K. (2013). The significance of acid/base properties in drug discovery. Chem Soc Rev., 42(2), 485–496. doi:10.1039/c2cs35348b.
如需了解 pKa 预测与 PhysChem Suite 的更多信息,欢迎联系我们。