
Trichoxanes A 与 B:分子网络导向发现的笼状 sorbicillinoid 类新骨架
DOI:10.1021/acs.orglett.6c03578
📄 文献信息
作者单位:华中科技大学同济医学院药学院【第一作者与通讯单位】;长治医学院药学院 / 附属和平医院;中国科学院昆明植物研究所 植物化学与天然药物全国重点实验室;湖北省时珍实验室;湖北医药学院药学院
关键词:分子网络|笼状新骨架|CASE|DP4+|ECD|GlmU 抑制剂
摘要
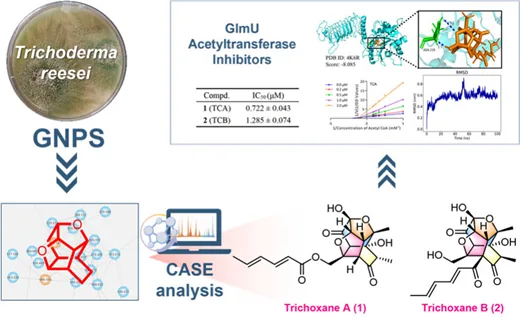
Trichoxanes A(1)与 B(2)是两例结构新颖的 sorbicillinoid 类化合物,具有独特的笼状 2,7-二氧杂五环[7.4.0.0³,⁸.0⁵,¹³.0⁶,¹⁰]十三烷 骨架,通过分子网络策略从里氏木霉(Trichoderma reesei)中分离得到。其结构由波谱分析、CASE(计算机辅助结构解析)、DP4+NMR 计算与 ECD 分析共同阐明。生物合成上,推测其由 botryenol 与 oxosorbicillinol 之间的 Diels−Alder反应,随后经级联重排生成。两个化合物均强效抑制 GlmU 乙酰转移酶,IC50 分别为 0.722 ± 0.043 μM(1)与 1.285± 0.074 μM(2)。化合物 1 对乙酰辅酶 A 表现为非竞争性抑制(Ki = 0.27 μM),对 GlcN-1-P 表现为反竞争性抑制(Ki= 0.34 μM)。
1|研究背景:sorbicillinoids 家族与笼状杂合物
sorbicillinoids 是一类结构多样的真菌聚酮天然产物,广泛分布于木霉属(Trichoderma)、青霉属(Penicillium)与曲霉属(Aspergillus)等,因具有抗菌、细胞毒、抗炎、抗氧化及酶抑制等广谱生物活性而备受关注[1−9]。自 1948 年首次报道 sorbicillin 以来,已有 170 余个 sorbicillinoids 类天然产物被表征,它们具有高度氧化的骨架与显著的手性复杂性,持续启发着生物合成与合成研究[10−17]。
生物合成上,sorbicillinoids 源自聚酮来源的 sorbicillin 前体,后者经氧化去芳构化生成活泼的 sorbicillinol中间体[18−21]。这些关键中间体参与一系列 Diels−Alder 环加成、Michael 加成与级联重排过程,从而构建出结构多样的单体、二聚、寡聚及杂合骨架[22−26]。其中,笼状杂合 sorbicillinoids 是一类尤为罕见的亚群,源自 sorbicillinoid 单元与结构上截然不同的天然产物砌块的偶联。这里的砌块指非sorbicillinoid 结构单元,例如 epicoccine 与 citrinin 单元,它们与 sorbicillin 来源骨架偶联。迄今为止已报道约50 个杂合 sorbicillinoids,其中仅有 4 个属于笼状杂合物,包括 aspersorbiciol B[6]、sorbicitrinol A[7]、ustilobisorbicillinol A[27] 与 trichosorbicilloid[3]。这些笼状杂合物可按其关键的成键类型大致分为 Diels−Alder(DA)衍生与 Michael 加成衍生两类骨架(图 1)。因此,TrichoxanesA(1)与 B(2)代表了首批源自 botryenol 的 sorbicillinoids,进一步拓展了笼状杂合 sorbicillinoids的结构多样性。
本研究中,我们借助分子网络导向策略,从内生真菌 T. reesei 中成功分离得到两个杂合化合物。在该流程中,组分 E 的 LC-MS/MS数据经 GNPS 处理,在分子网络中定位到两个 MS/MS 特征:m/z 391.1393([M + H]⁺)与 409.1499([M +H₂O + H]⁺)(图 2A)。随后选取相应的色谱峰进行定向制备分离,得到 trichoxanes A(TCA,1)与 B(TCB,2)。TCA与 TCB 被鉴定为新型 sorbicillinoid 杂合物,具有前所未有的笼状 2,7-二氧杂五环[7.4.0.0³,⁸.0⁵,¹³.0⁶,¹⁰]十三烷 骨架(图 2)。本文报道它们的分离、结构解析,以及作为 GlmU 乙酰转移酶抑制剂的生物学评价。
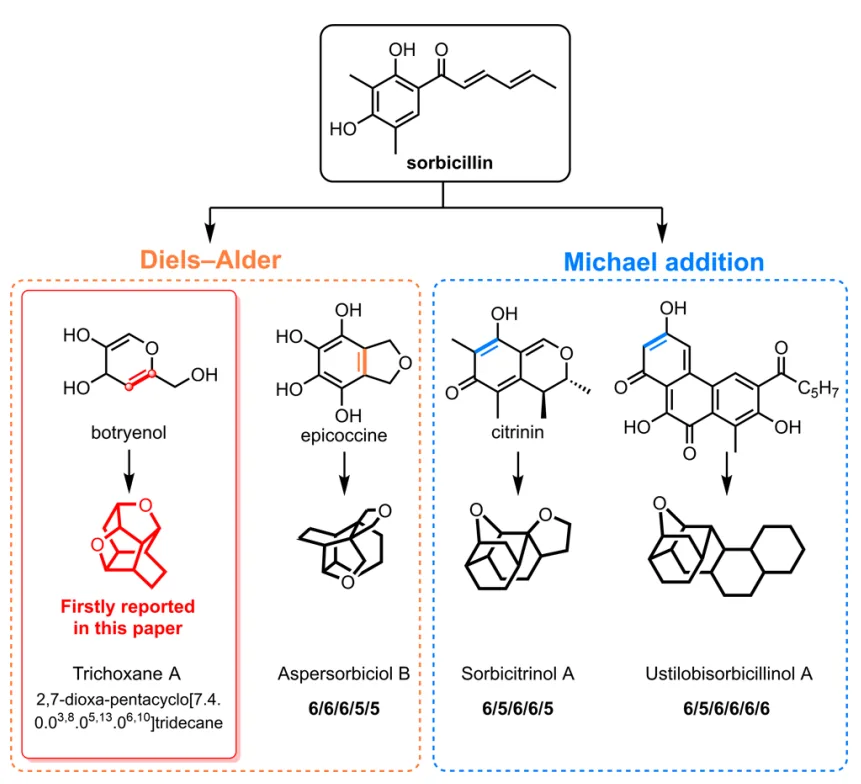
图 1. 已报道的笼状杂合 sorbicillinoids 概览:前体与环系。作者按关键成键类型将其归为 Diels−Alder 衍生与 Michael加成衍生两大类。
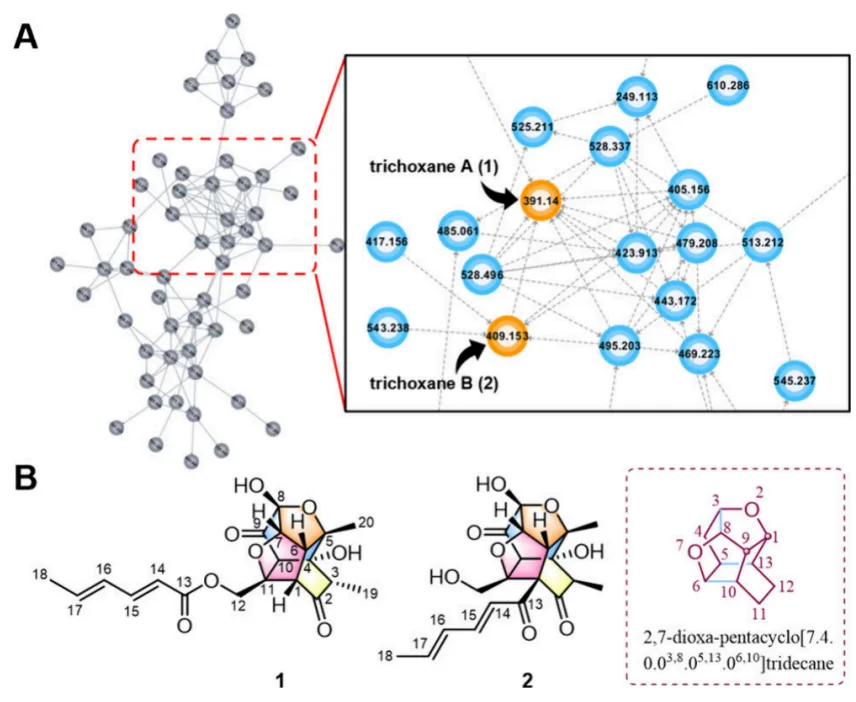
图 2.(A)由里氏木霉(Trichoderma reesei)构建的分子网络。橙色节点对应与 1、2 相关的 MS/MS 特征,分别为 m/z 391.1393([M+ H]⁺)与 409.1499([M + H₂O + H]⁺);这两个特征引导了 1 与 2 的定向分离。(B)1 与 2 的化学结构及其非常规桥环体系的命名。
2|结构解析
2.1 Trichoxane A(1):平面结构与 C-8 氧桥的归属
Trichoxane A(1)为无色油状物。其分子式由 HRESIMS 确定为 C₂₀H₂₂O₈,对应 10 个不饱和度。1D NMR 与HSQC 谱解析显示 20 个碳共振信号,包括 3 个甲基、1 个亚甲基、5 个 sp³ 次甲基、4 个烯烃次甲基、2 个酮羰基、1 个酯羰基以及4 个含氧季碳。由于双键与羰基仅占 5 个不饱和度,据此推断化合物 1 具有五环骨架。
化合物 1 的平面结构由 2D NMR 谱的综合分析确定(图 3A)。通过 ¹H−¹H COSY 谱可直接读出三个主要自旋体系:H-1/H-6/H-7、H-3/H₃-19与 H-14/H-15/H-16/H-17/H₃-18(图 3A)。此外,H-1 与 C-2、C-3、C-10、C-11,H-3 与 C-2、C-4、C-1、C-10,H₃-19与 C-2、C-4,以及 H-10 与 C-1、C-3、C-4、C-11 的关键 HMBC 相关,可构建出 4-甲基环己酮环。同时,由 H₂-12到羰基碳 C-13 的关键 HMBC 相关,以及烯烃质子 H-14、H-15 与 C-13 的相关,结合 C-12(δC 65.5)与 C-13(δC167.8)的化学位移,可推断一个共轭二烯侧链通过酯键连接于 C-12。H₂-12 与 C-1、C-10、C-11 的 HMBC 相关进一步支持了笼状骨架的连接性(图3A)。另外,单元 II 的结构由 H-6 与 C-5、C-8、C-20,H-7 与 C-5、C-8、C-9 的 HMBC 相关,以及 H-6/H-7的 ¹H−¹H COSY 相关确定。进而,H-1/H-6/H-7 的 ¹H−¹H COSY 相关,以及 H-6 与 C-11、H-7 与 C-11、H-1与 C-5、H-10 与 C-5、C-8、C-9 的关键 HMBC 相关,表明单元 I 与单元 II 通过 C-1−C-6 与 C-9−C-10连接,并存在额外的 C-7−O−C-11 醚桥。
然而,尽管对 NMR 数据进行了详尽分析,C-8 处醚键的确切位置仍存在歧义:因为 C-4−O−C-8(1a)与 C-5−O−C-8(1b)两种连接方式都与观测到的 HMBC 相关相符(图 3B)。为解决这一歧义,计算机辅助结构解析(CASE)生成了 4 个化学上合理的候选结构,其中 1a 与 1b 排名最高(图 S5、S6)[28,29]。分子模拟表明,两个候选物刚性的笼状骨架都倾向于单一的、能量上可及的构象异构体(详见支持信息),而 C-3 处剩余的手性中心由诊断性 NOE相关(H-3/H₃-20 与 H-10/H₃-19)确定(图 3C)。量子化学 ¹³C 与 ¹H NMR 计算结合 DP4+ 统计分析,以 100.0%的概率强有力地指认 1a 为正确结构。考察 GIAO 结果发现,残余偏差主要集中在构象柔性的 sorbyl 侧链上。将该区域从回归分析中排除后,实验与计算化学位移的吻合度进一步提升(图3B);关于截断数据集分析的详细依据见支持信息。
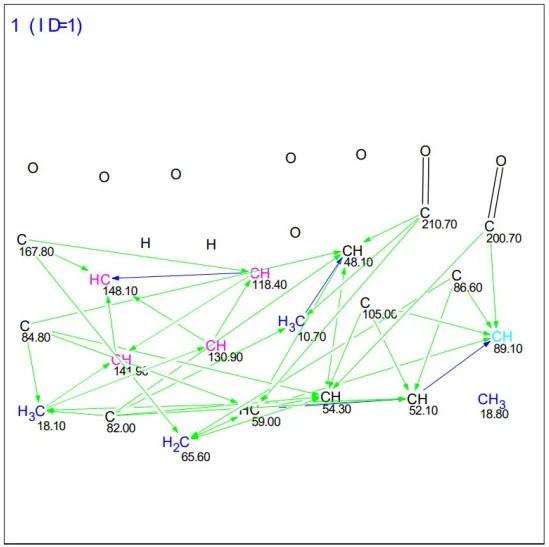
图 S5. 化合物 1 的分子连接性图(MCD)
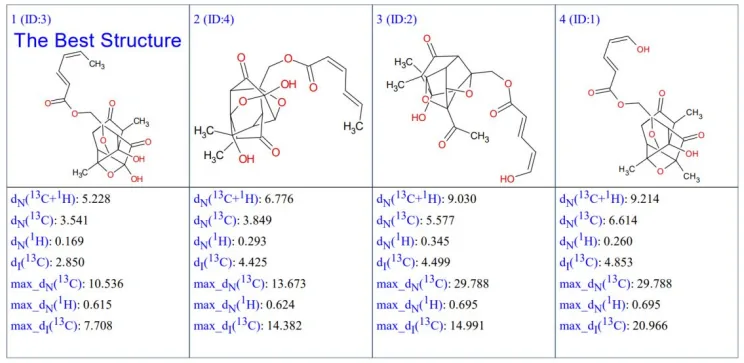
图 S6. ACD/Structure Elucidator 生成的化合物 1 的结构
2.2 Trichoxane A(1):相对构型与绝对构型
相对构型进一步由 NOE 相关与耦合常数确定(图 3C)。大的耦合常数(³JH−14/H−15 = 15.2 Hz)结合特征 NOE 相关,确定了Δ¹⁴/¹⁵ 与 Δ¹⁶/¹⁷ 双键均为 E 构型。其他关键 NOE(H-1/H₂-12、H-1/H-6、H-6/H-7、H-6/H₃-20)将相对构型确定为1S*,3S*,4R*,5S*,6R*,7S*,8R*,10S*,11R*。最后,将实验 ECD 谱与 TDDFT 计算谱比较,确定化合物 1的绝对构型为 1S,3S,4R,5S,6R,7S,8R,10S,11R(图 S1)。据此,化合物 1 被确定为具有 2,7-二氧杂五环[7.4.0.0³,⁸.0⁵,¹³.0⁶,¹⁰]十三烷核心。
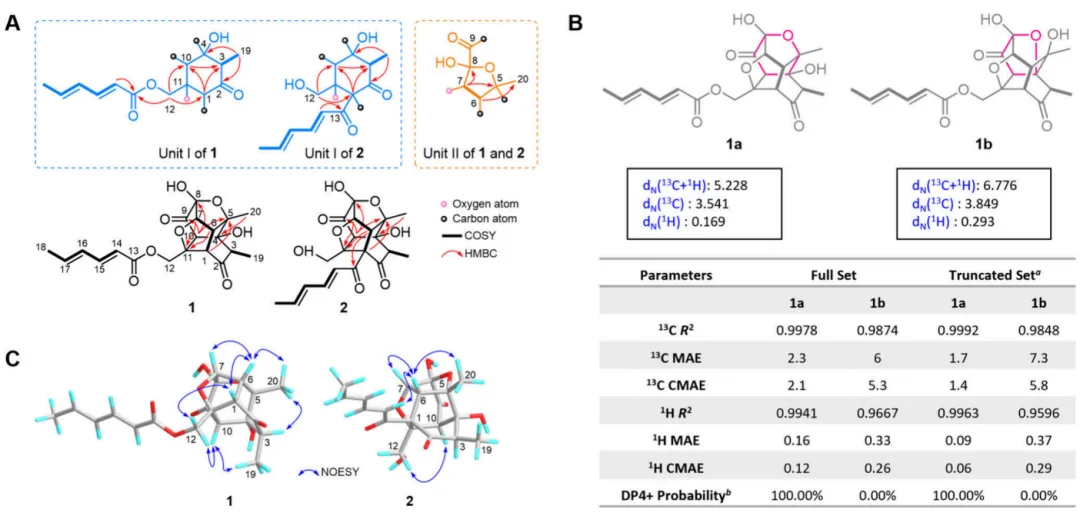
图 3.(A)1 与 2 的关键 HMBC 与 ¹H−¹H COSY 相关。(B)由 ACD/Structure Elucidator 生成的 1的前两个候选结构的 NMR 化学位移计算统计参数;ᵃ 截断数据集排除了与构象柔性 sorbyl 侧链相关的 NMR 化学位移(C-14 至 C-20及其相连质子);ᵇ DP4+ 概率使用 ¹H 与 ¹³C NMR 化学位移的合并数据计算。(C)1 与 2 的关键 NOESY 相关。
2.3 Trichoxane B(2)
Trichoxane B(2)为淡黄色油状物,与 1 具有相同的分子式。仔细比较 1 与 2 的 ¹H 与 ¹³C NMR 数据(表 S1)发现,二者具有相似的骨架构架,均包含一个侧链与一个笼状核心。值得注意的是,侧链被推断通过C-13−C-1 键连接于笼状核心,这由 H-6 到 C-13 的 HMBC 相关、H-14/H-6 的 NOE 交叉峰,以及 C-1(1 中δC 59.0,2 中 δC 73.0)、C-13(1 中 δC 167.8,2 中 δC 195.1)与 C-14(1 中 δC 118.4,2中 δC 127.4)的向低场位移,加上 C-1 碳类型的变化(1 中为叔碳,2 中为季碳)所证实。因此,2 的平面结构被确定为 1 的推定生物合成前体异构体。
随后,通过分析 NOE 相关与耦合常数考察 2 的相对构型。侧链中双键的 E 构型主要由大的耦合常数(³JH-14/H-15 = 15.1Hz 与 ³JH-16/H-17 = 15.0 Hz)所支持,与反式几何相符,并由 H-15/H-17、H-14/H-16、H-16/H₃-18的 NOE 相关进一步佐证。与 1 类似,2 中刚性的笼状骨架对核心结构施加了显著的构象约束,从而固定了多数手性中心的相对构型。然而,C-3处的构型仍不明确。H-3 与 H₃-20 之间预期 NOE 相关的缺失,加上 C-10 显著的向低场位移(1 中 δC 54.3 vs 2 中δC 64.3;Δδ = +10.0 ppm),表明局部立体化学环境发生了实质变化,提示 C-3 处可能存在构型差异。
为确定 C-3 的相对构型,采用 GIAO 方法在 mPW1PW91/6−31+G(d,p) 水平进行了量子化学 NMR 计算。整体 DP4+分析以 100.0% 的概率强有力地指认 3R* 异构体(2a)为正确结构。与 1 的分析一致,将构象柔性的 sorbyl 侧链从回归中排除后(表 S2,截断集),实验与计算 NMR 化学位移呈现极佳的吻合,为3R* 构型提供了稳健的计算支持。最后,绝对构型由 ECD 确定:2 的实验谱与 (1S,3R,4R,5S,6R,7S,8R,10S,11S)对映体的 TDDFT 计算谱高度吻合(图 S1),确认其绝对构型如图 2 所示。
3|生物合成途径推测
Trichoxanes A(1)与 B(2)代表了首批具有独特 2,7-二氧杂五环[7.4.0.0³,⁸.0⁵,¹³.0⁶,¹⁰]十三烷 骨架的sorbicillinoid 聚酮,其特点是高度氧化且构象受限的笼状体系。我们对这一结构复杂的 1 与 2 在生物合成中可能涉及的前体进行了考察,并在Scheme 1 中给出了一个合理的生物合成途径。botryenol 与 oxosorbicillinol 被提出为 1 与 2 的可能前体。botryenol被认为由葡萄糖经脱水过程生成,而 oxosorbicillinol 则被报道经由 sorbicillinoid 聚酮生物合成途径、在高度还原型与非还原型聚酮合酶sorA 与 sorB 作用下生成聚酮前体,随后由 FAD 依赖型单加氧酶 sorC 与 sorD 介导氧化后修饰[22,30,31]。
随后,botryenol 与 oxosorbicillinol 被提出发生分子间 DA 反应,得到中间体 i,构建出多环核心骨架。中间体 i再经羟醛缩合反应生成中间体 ii。通过包括脱水与还原在内的一系列级联转化,中间体 ii 进一步转化为 iii。iii 随后经缩酮化、氧化与烯醇–酮互变异构反应,得到具有前所未有的笼状核心结构的化合物2。2 进一步经关键的缩酮化与逆羟醛裂解转化,触发选择性 C−C 键断裂与侧链重排,生成中间体 iv。最后,中间体 iv 经烯醇–酮互变异构,得到最终产物1[6]。
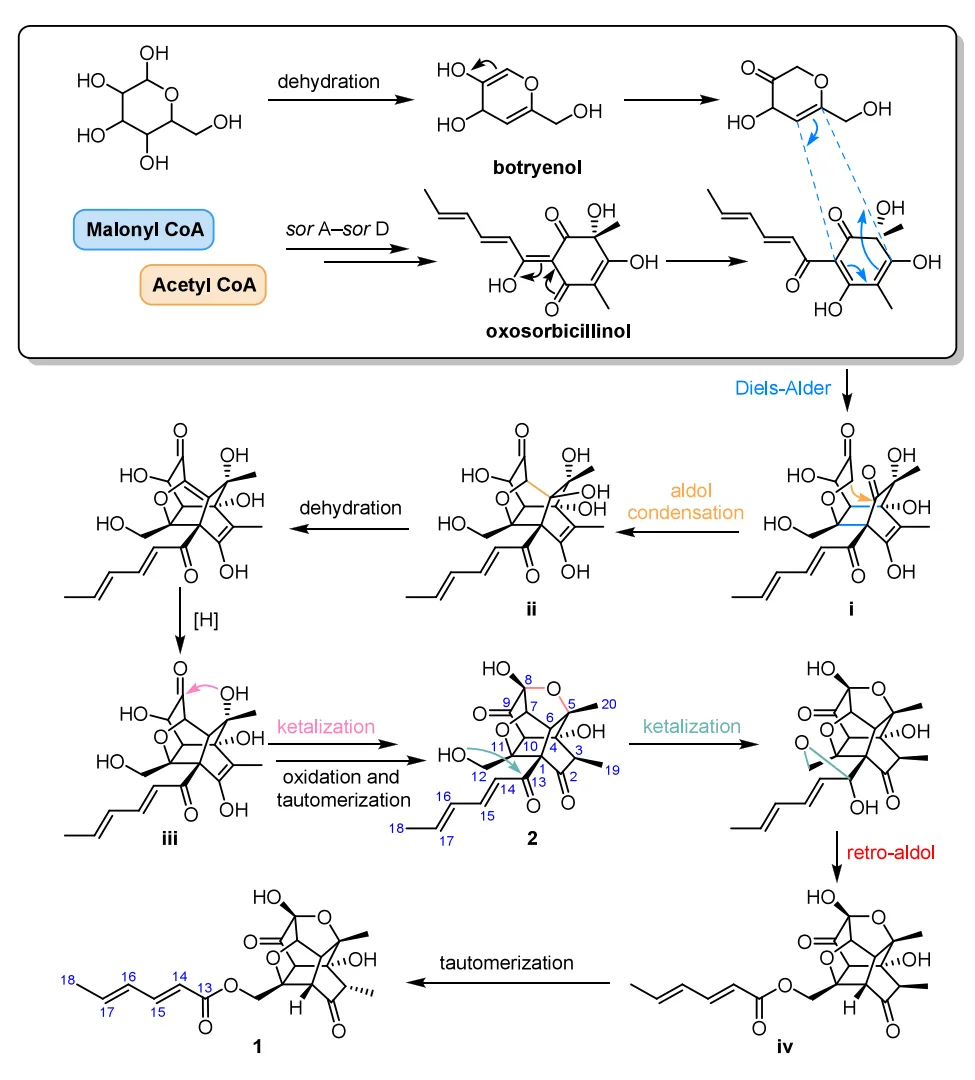
Scheme 1. 化合物 1 与 2 的合理生物合成途径。
4|GlmU 乙酰转移酶抑制活性
GlmU 是一种对 UDP-GlcNAc 生物合成与分枝杆菌细胞壁形成至关重要的双功能酶(图 4A);由于其在病原体中的特异性作用且人体中无同源蛋白,被视为选择性的抗结核靶点。受其对结核分枝杆菌H37Ra 良好的全细胞抗分枝杆菌活性(MIC 值:TCA 0.125 μg/mL;TCB 1 μg/mL;图 S3)的鼓舞,我们选择 GlmU作为进一步酶学评价的推定分子靶点[32]。高通量筛选鉴定 TCA 与 TCB 为 GlmU 乙酰转移酶的强效抑制剂,IC50 分别为 0.722 ± 0.043 μM 与 1.285± 0.074 μM(图 4B),凸显其治疗潜力。动力学分析表明 TCA 具有双重抑制机制:对乙酰辅酶 A 为非竞争性(Ki = 0.27 μM;图4C−E),对 GlcN-1-P 为反竞争性(Ki = 0.34 μM;图 4F−H)。对于针对乙酰辅酶 A 的非竞争性抑制,Lineweaver−Burk作图在 x 轴上相交,这是 Vmax 降低而 Km 保持不变的诊断特征;对于针对 GlcN-1-P 的反竞争性抑制,则观察到平行的 Lineweaver−Burk直线,是 Vmax 与 Km 同时按比例下降的特征。这些作图观察与计算得到的动力学参数一致,表明 TCA 或结合游离酶(对乙酰辅酶 A 为非竞争模式),或专一结合酶–底物复合物(对GlcN-1-P 为反竞争模式)。总之,动力学数据确立了 TCA 的双重抑制行为,而对接与 MD 模拟支持了与这一机制一致的稳定分子结合模式。
分子对接结果显示,TCA 与 TCB 与 GlmU 的结合打分分别为 −8.085 与 −7.422 kcal/mol(图 4I、J)。结核分枝杆菌GlmU 的乙酰转移酶活性位点裂隙包含两个相互连通的亚口袋,分别用于乙酰辅酶 A 与 GlcN-1-P 底物。对结核分枝杆菌 GlmU 无配体晶体结构(PDB:4K6R)的检查显示,Asn-239 位于乙酰辅酶 A 结合亚口袋内,而 Tyr-150 与 Tyr-185 位于分隔并连接乙酰辅酶 A 口袋与GlcN-1-P 结合区的裂隙界面。根据我们的对接模型,TCA 结合于这一亚口袋间界面:它与乙酰辅酶 A 亚口袋内的 Asn-239 特异性地形成氢键,并与Tyr-150 与 Tyr-185 发生疏水相互作用。相比之下,TCB 朝向 GlcN-1-P 结合亚口袋,与 Asp-59 形成氢键,并与Ala-14 与 His-60 发生疏水接触(图 S4)。因此,TCA 与 TCB 占据活性位点裂隙的不同区域,与不重叠的残基集合相互作用。这种结合差异源于二者侧链结构的差异:TCA带有酯键连接的 sorbyl 侧链,而 TCB 具有酮键连接的 sorbyl 部分,这调节了分子几何与极性,并使每个化合物在活性位点口袋内重新取向。
随后的 100 ns 分子动力学(MD)模拟证实了 TCA-GlmU 复合物的稳定性:均方根偏差(RMSD)在 60 ns 后稳定在 0.6−0.75nm(图 4K);回转半径(Rg,2.85−3.3 nm)与溶剂可及表面积(SASA,215−235 nm²)表明复合物构象保持一致的紧凑性(图4L、M),并维持了 1−4 个动态氢键(图 4N)。自由能景观分析确定了最稳定构象位于 RMSD = 0.6 nm、Rg = 3.1 nm处(图 4O),并得到相对有限的残基波动(均方根涨落,RMSF,0.1−0.4 nm,图 4P)的支持。能量分解凸显了 Asn-239(氢键)与Tyr-150(疏水)的关键贡献(图 4Q)。这些结果验证了 TCA 稳定的结合相互作用与双重抑制机制,支持其作为抗结核先导化合物的潜力。
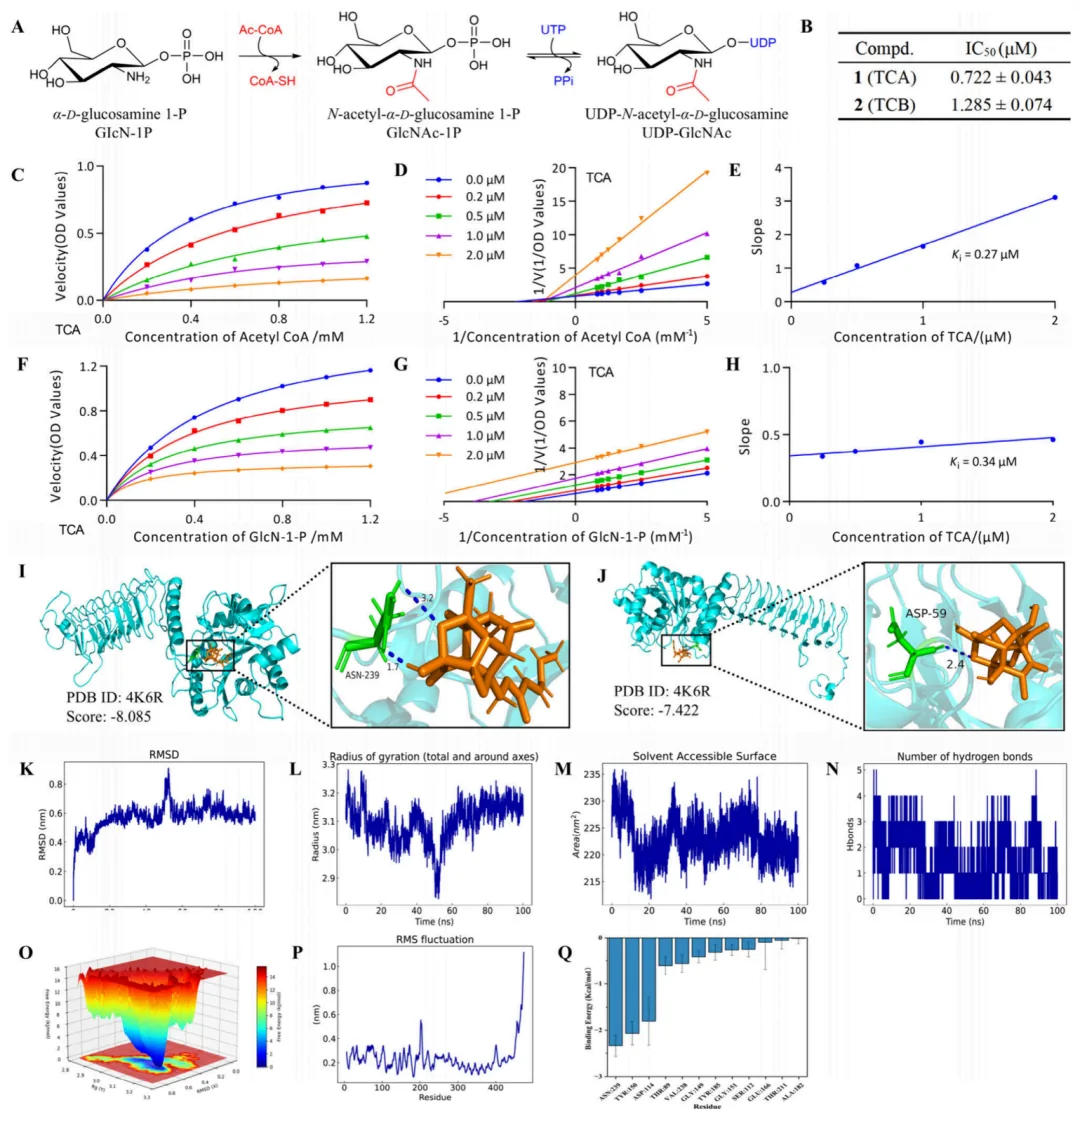
图 4. TCA 与 TCB 作为 GlmU 乙酰转移酶抑制剂的功能表征。(A)GlmU 介导的 UDP-GlcNAc 生物合成示意图。(B)TCA与 TCB 的 IC50 值。(C−H)TCA 针对 GlmU 的动力学分析:以乙酰辅酶 A(非竞争性,Ki = 0.27 μM)与 GlcN-1-P(反竞争性,Ki= 0.34 μM)为可变底物的 Lineweaver−Burk 作图与 Ki 测定。(I−J)TCA 与 TCB 结合 GlmU 复合物的分子对接模型。(K)100ns MD 模拟中 TCA-GlmU 复合物的 RMSD 曲线。(L)回转半径(Rg)曲线。(M)溶剂可及表面积(SASA)曲线。(N)TCA与 GlmU 之间氢键的时间演化。(O)TCA-GlmU 复合物的自由能景观。(P)复合物中 GlmU 骨架残基的 RMSF 曲线。(Q)复合物关键残基的MM/GBSA 结合能分解。所有 Lineweaver−Burk 作图数据点代表三次独立实验的均值 ± 标准误,每次实验重复三次。
5|结论
总之,trichoxanes A 与 B 代表了首批具有前所未有的 6/6/6/5/5 稠合笼状骨架的 sorbicillinoid 衍生天然产物,其生物合成被提出涉及关键的Diels−Alder 环加成与级联重排。它们对结核分枝杆菌 GlmU 乙酰转移酶的强效且机制上独特的抑制作用,结合 MD 模拟揭示的稳定结合模式,使这一骨架成为构效关系研究与未来抗结核药物优化的宝贵起点。正在进行的工作聚焦于半合成结构多样化与针对结核分枝杆菌的进一步评价,以评估其治疗潜力。