近期报道的天然产物结构误报及其修正综述——基于 DU8ML 机器学习增强 DFT 方法
正文
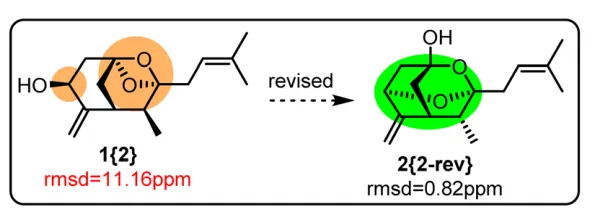
有时,结构误报相当明显且相对容易识别,特别是当它们涉及在天然产物中极少甚至从未遇到过的官能团或子结构时。例如,《天然产物词典》中没有任何含有1,3-二噁烷结构的天然产物。然而,aperfumol A 1{2}——一种从"烟草宿主培养基诱导的共培养同生内生真菌(烟曲霉、詹氏青霉、黑孢菌属和匍柄霉属)"中分离得到的烟曲霉醇衍生物——其结构被DU8ML计算所否定,需要修正为二噁烷金刚烷结构2{2-rev}。
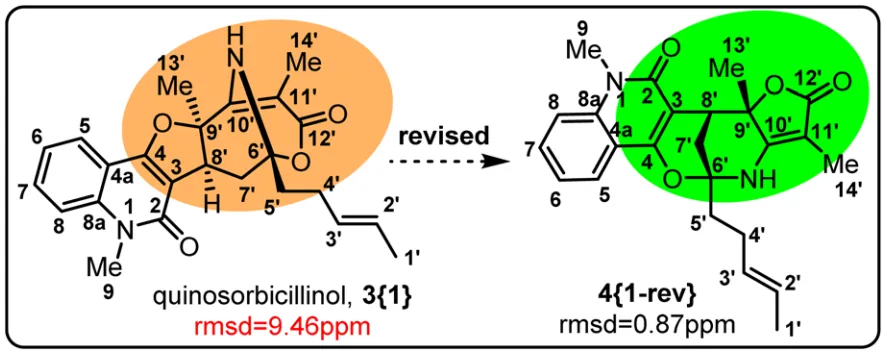
一个特别明显的警示信号是存在反式Bredt烯烃——这是一种不太可能存在且容易识别的结构特征。近期报道的quinosorbicillinol 3{1}结构就含有这一可疑的结构单元。在Craig Williamson领导的关于"不可能结构"(特别是反式Bredt体系)的持续合作研究中,我们遇到了许多此类结构基序预示结构解析存在严重问题的案例。 unsurprisingly,DU8ML计算强烈反对所提出的quinosorbicillinol 3{1}结构,rmsd(dC)达到9.46 ppm,促使我们进行结构修正。在评估了多个候选结构后,我们确定了一个完全符合NMR数据的结构,rmsd(dC)达到优异的0.87 ppm。目前我们正在开展这一前所未有的天然产物的合成工作,以证实我们提出的结构修正。
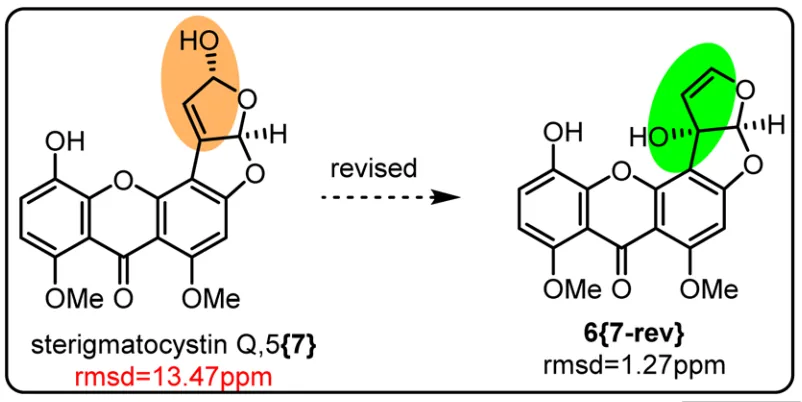
烯丙基异构化是另一个常见的结构误报来源。其中一个案例涉及从三裂叶蟛蜞菊来源的真菌曲霉PQJ-1中分离的sterigmatocystin Q 5{7},其二氢呋喃环中的CH-O次甲基被错误地解释为缩醛结构中的CH。我们将原先提出的结构修正为2,3-二氢呋喃6{7-rev},与NMR数据达到优异的一致性,rmsd(dC) = 1.27 ppm。
接下来的两个例子强调了一个棘手的困境:原先提出的结构明显错误,但计算机模拟的修正却与实验HRMS数据冲突。从马齿苋中分离得到一个前所未有的生物碱oleracone M (7),具有二羟基苯并[5',6']戊搭烯并[1',2':3,4]吡咯并噁唑-7(11bH)-酮核心结构。计算的13C NMR化学位移与原先提出的结构不一致,促使我们进行重新归属。DU8ML计算数据最支持查耳酮8{rev}作为oleracone M的最可能候选结构。
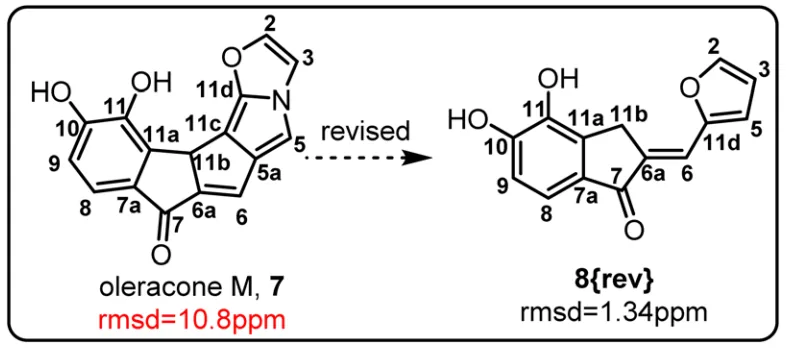
这一修正由计算NMR的明确支持所驱动,但与HRMS推导的分子式冲突。在已发表的光谱中,碳C11c和C6a与其他峰重叠,且没有HMBC相关信号支持它们的存在。此外,次甲基11b在1H谱中积分显示为两个氢,进一步增强了我们对修正的信心。然而,这里需要声明"计算机模拟免责":实验与计算化学位移之间的巨大差异强烈表明存在结构误报;但我们提出的修正仍然是暂定性的,尽管可能性很高。当修正结构与原始HRMS数据不一致时,应谨慎审查。理想情况下,需要通过独立合成和全面表征来确认这些修正。
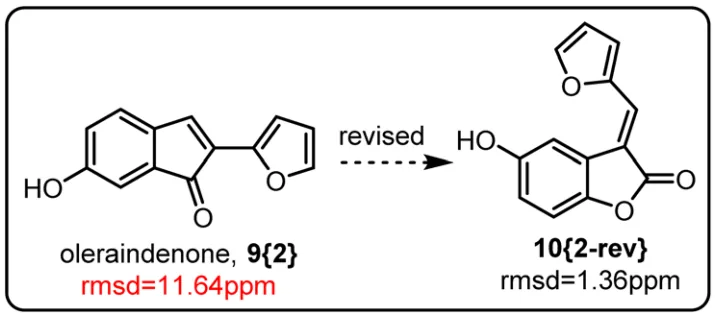
另一个具有类似糠叉基团的α,β-不饱和羰基化合物也需要修正,即oleraindenone 9{2},它与其它代谢物一起从马齿苋中分离得到。其苯并环戊烯酮羰基碳异常的高场位移(报道为172.1 ppm)促使我们进行DU8ML分析,计算值与实验数据无法调和,rmsd(dC) = 11.64 ppm。因此,我们将结构修正为[2,1-b]糠叉基-苯并呋喃酮10{2-rev},rmsd(dC) = 1.36 ppm。明显的问题是修正结构多出一个氧原子,与作者的HRMS数据冲突。尽管如此,该结构在文献中有先例,为我们提出的修正提供了支持。
如下一个例子所示,连接萜类分子远端的(二)异戊烯基桥对计算NMR分析构成另一个重大挑战。从海洋来源的灰色链霉菌SJ-019菌株中分离得到5个新的大环萘吡喃霉素。它们的结构(canumycins A-E,11-14)最初通过全面的实验NMR研究结合DP4+计算得以阐明。然而,这些归属中的大多数需要后续修正。在canumycin A 11{1}和canumycin C 12{3}中,间苯二酚醚键来源于C6酚羟基而非C8,需要分别修正为15{1-rev}和16{3-rev}。此外,canumycin C的修正结构16{3-rev}似乎在C13位具有过氧化氢结构。
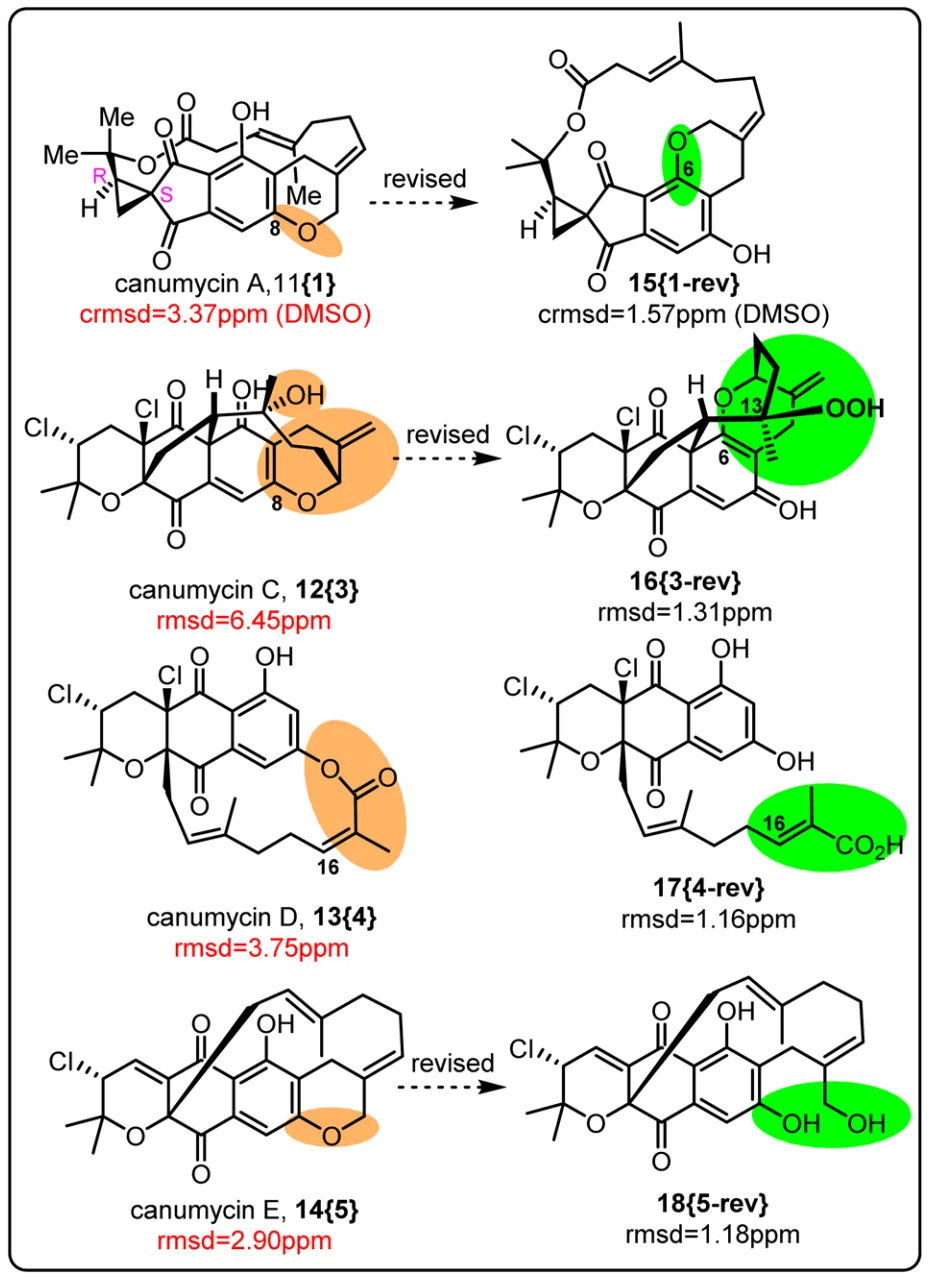
该候选结构rmsd(dC)为1.31 ppm,与计算的NMR数据吻合良好,但与HRMS报道的分子式不匹配。一个合理的解释是,在负离子模式下,过氧化氢自由基阴离子裂解产生与12{3}的[M-H]物种相同的[M-OH]离子(491.1034 a.u.)。Canumycin D 13{4}显然不是原先提出的酚酯;修正结构17{4-rev}具有带游离酸的二异戊烯基取代基和16-烯部分的E构型。最后,canumycin E 14{5}中的苯并吡喃单元被修正为开链的间苯二酚-醇结构18{5-rev}。
如前所述,作者通过DP4+计算支持他们的结构假设。例如,canumycin A 11{1}的原始错误结构获得了DP4+概率100%。从计算NMR的角度来看,关键启示是:比较具有错误连接性的非对映异构体仍可能对其中一个候选结构给出接近100%的概率。因此,谨慎是必要的:数值上的过度确定性绝不能取代对化学位移及其与计算值偏差的批判性评估。
当错误很微妙时——通常只涉及一到两个立体中心——检测结构误报变得困难得多。事实上,这类情况最为常见。计算方法,包括DU8ML,可以快速标记潜在的不一致性并指导结构修正过程。
一个常见的挑战是环氧的立体化学,特别是四取代环氧,由于氢原子稀少,1H NMR谱无法提供帮助。其中一个这样的环氧化物19{9}是近期从海州常山根中分离的松香烷二萜氧化研究产物之一。虽然通过DDQ氧化20{1}生成的醌21{10}的结构被正确确定,rmsd(dC) = 0.65 ppm,但环氧化物19{9}需要修正为22{9-rev}。
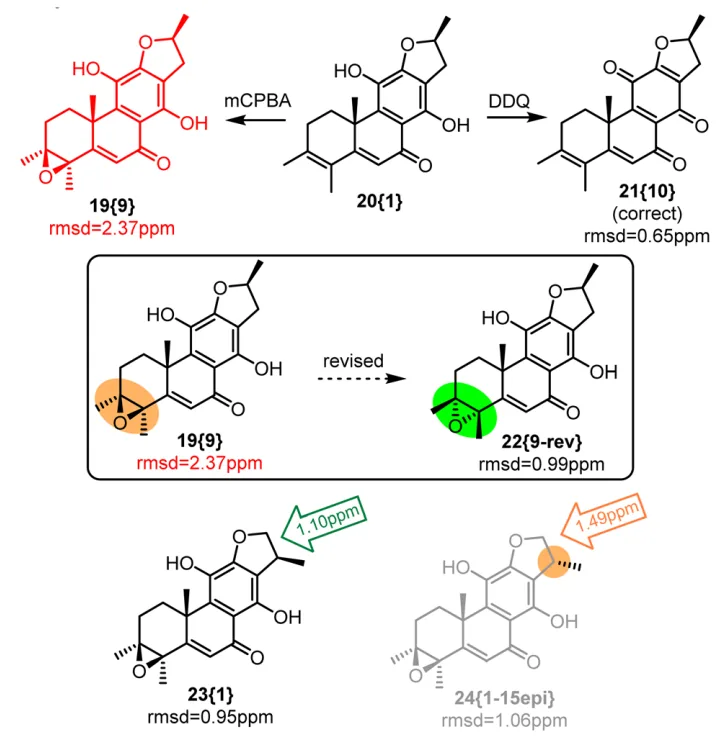
这一立体构型可能表明,用mCPBA对2,3-烯烃进行环氧化时,是从C10-甲基基团的相反面进行的。文献检索发现,三年前从筋骨草中分离得到具有结构23{1}的环氧化松香烷二萜,命名为(3S,4R)-3,4-epoxyclerodendrone。当时作者能够获得X射线晶体结构。DU8ML也给出了优异的一致性,rmsd(dC) = 0.95 ppm。这一X射线晶体结构还允许对DU8ML进行额外的基准测试:测试了(错误的)15-表异构体作为候选结构,计算与实验13C数据之间的吻合度较差,rmsd(dC) = 1.06 ppm,证明了该方法的高准确性。
这些以及以下例子强调了当错误只涉及少数立体中心时检测结构误报的困难;特别是当这些中心在分子骨架中相距较远,且非对映异构体之间的差异几乎无法察觉时。事实上,这种微妙的结构误报最为常见。计算方法,如DU8ML,提供了一种有效的方式来识别这些问题并指导结构修正。
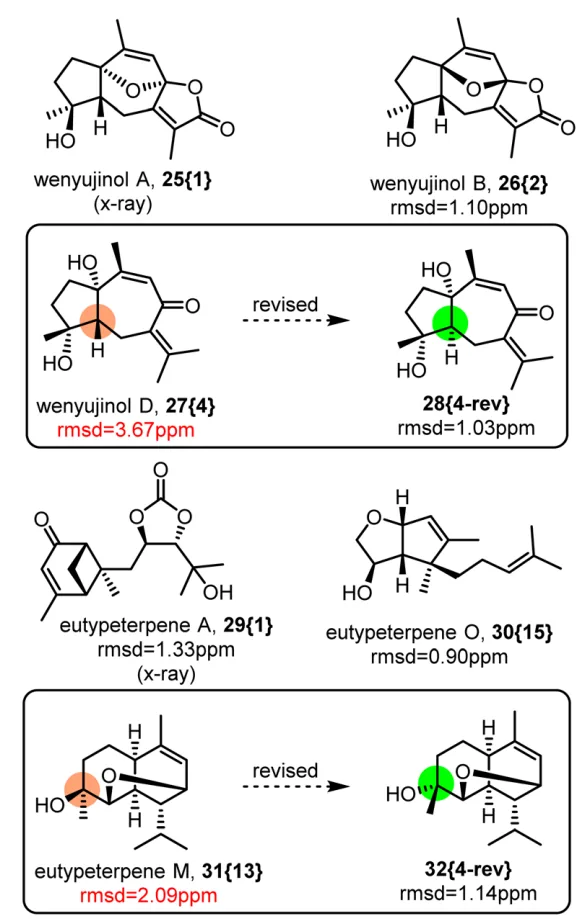
从温郁金根茎中提取了7个愈创木烷和1个伪愈创木烷,命名为wenyujinols A-H。其中5个通过X射线晶体学表征,然而,在缺乏晶体学数据的化合物中,wenyujinol D 27{4}需要修正为其5-表异构体28{4-rev}。在另一项大型研究中,从深海来源的Eutypella属真菌中分离得到17个新的倍半萜eutypeterpenes A-Q。获得X射线晶体结构的eutypeterpene A 29{1}具有一个不寻常的碳酸亚乙酯结构单元。DU8ML对它和另一个倍半萜eutypeterpene O 30{15}显示出良好的一致性。然而,eutypeterpene M 31{13}需要修正为其3-表异构体,凸显了非环结构中偕甲基-碳-羟基(Me-C-OH)基团的挑战。
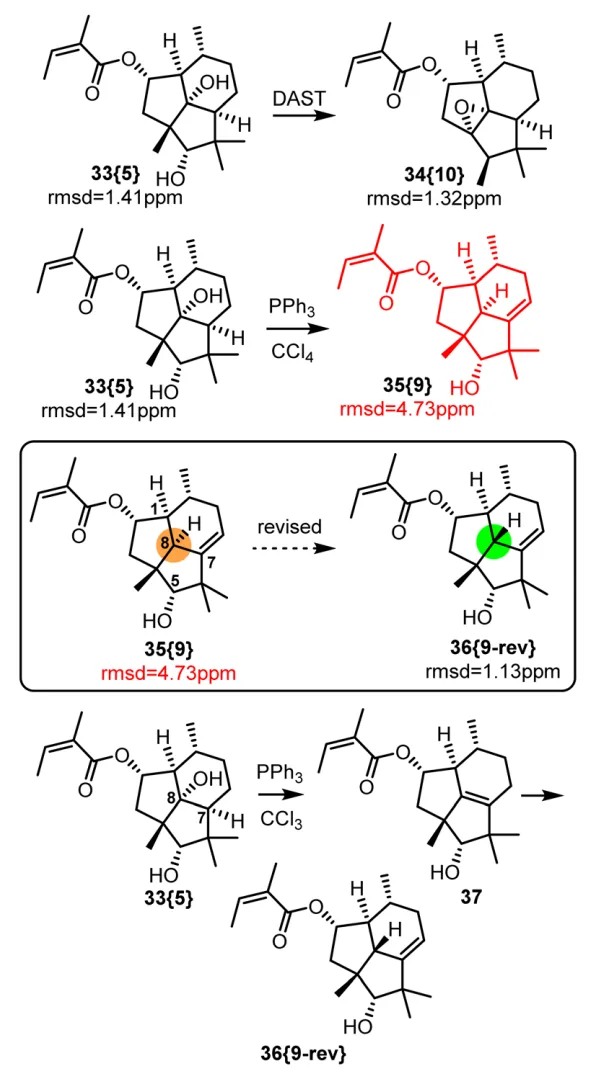
2-Angeloyloxy-5,8-dihydroxypresilphiperfolane33{5}从Solanecio mannii(菊科;异名Senecio manii)中以相对较大量分离得到,为后续转化提供了充足的原料。用DAST处理得到重排的环氧化物2-angeloyloxy-4,8- epoxypresilphiperfolane 34{10},其结构经DU8ML计算证实,rmsd(dC) = 1.32 ppm。用Ph3P/CCl4脱水的机理通过7,8-氢负离子迁移来解释,导致提出结构35{9},该结构在形式上保留了C8的构型,因为迁移的H7从相同面取代了离去的OH基团。然而,DU8ML分析表明35{9}应修正为其8-表异构体36{9-rev}。一个合理的机理涉及先脱水形成烯烃37,然后酸催化烯丙基重排为36{9-rev},质子从离去OH基团的相反面进攻。分子力学计算支持这一假设,显示37/36{9-rev}重排具有显著的驱动力(ΔG‡ ≈ 5 kcal mol-1)。
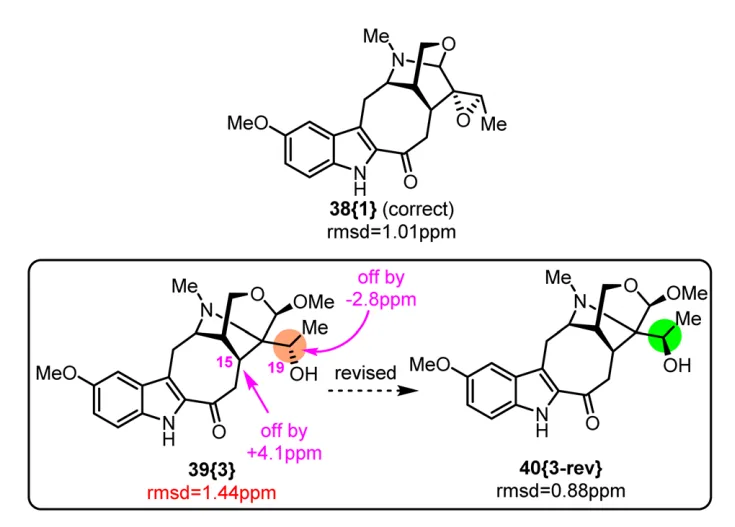
从云南萝芙木叶中获得单萜吲哚生物碱rauffayunesins A-C。rauffayunesin A 38{1}的计算13C化学位移值与实验数据显示优异的一致性,rmsd(dC) = 1.01 ppm。Rauffayunesin C 39{3}给出可接受的rmsd(dC) = 1.44 ppm,但C15和C19显示出较大偏差,促使我们考虑19-表异构体40{3-rev}。该候选结构将偏差显著降低至rmsd(dC) = 0.88 ppm;因此,我们将rauffayunesin C修正为40{3-rev}。这个案例说明了另一个实例:尽管质子自旋耦合常数通常信息丰富,但由于分子中关键位置氢原子稀少,无法帮助区分非对映异构体。
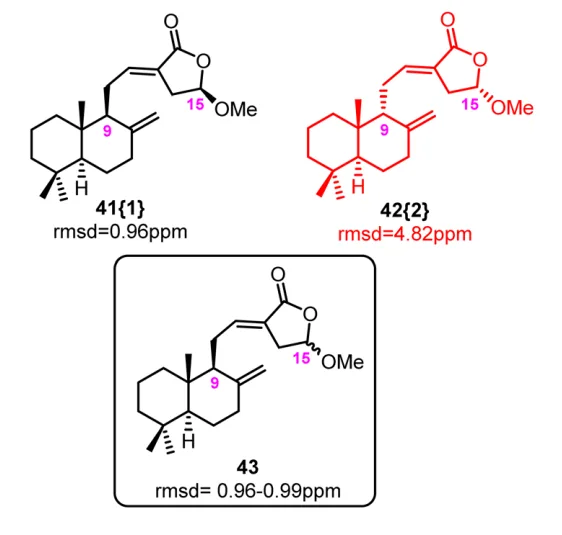
从红姜根茎中分离得到两个半日花烷二萜:(+)-(5S,9S,10S,15R) coronarin D甲醚41{1}和(−)-(5R,9R,10S,15S) coronarin D甲醚42{2}。我们观察到C9表异构体的实验13C化学位移几乎无法区分(rmsd exp-exp = 0.11 ppm)。虽然41{1}与其计算位移显示出优异的一致性,但42{2}显示出明显的差异(rmsd(dC) = 4.82 ppm)。这强烈表明两个半日花烷二萜具有相同的9S构型,仅在C15位不同,如结构43所示。鉴于实验数据的相似性,DU8ML对非对映异构体43和两个实验数据集产生相当的一致性并不令人惊讶,rmsd(dC)值分别为0.96、0.97、0.96和0.99 ppm。尽管这种优异的一致性支持43作为正确的结构假设,但它没有提供足够的分辨率来区分两个15-表异构体。
从海藻来源的真菌南极青霉KMM 4685中分离得到具有"独特的6/5/6/6、6/5/6/5/6和6/5/6/5多环体系"的混源萜类Meroantarctines A-C。Meroantarctine A 44{1}的结构通过X射线晶体学确定。Meroantarctine B 46{2}和C 45{3}的溶液结构通过NMR表征,但我们对这两个结构计算的13C值与实验数据不一致。
Meroantarctine C 45{3}需要小幅修正为其14-表异构体47{3-rev},凸显了阐明缺乏足够氢原子因而无法从1H NMR和质子自旋-自旋耦合常数获益的分子骨架结构的持续挑战。在这种情况下,邻位C-H耦合常数3JCH的计算可以提供有价值的见解,因为它们遵循Karplus型关系。例如,45{3}(JC9-H14 = 4.5 Hz)和47{3-rev}(JC9-H14 = 0.8 Hz)的计算C9-H14耦合常数解释了实验HMBC谱中C9-H14交叉峰缺失的原因。
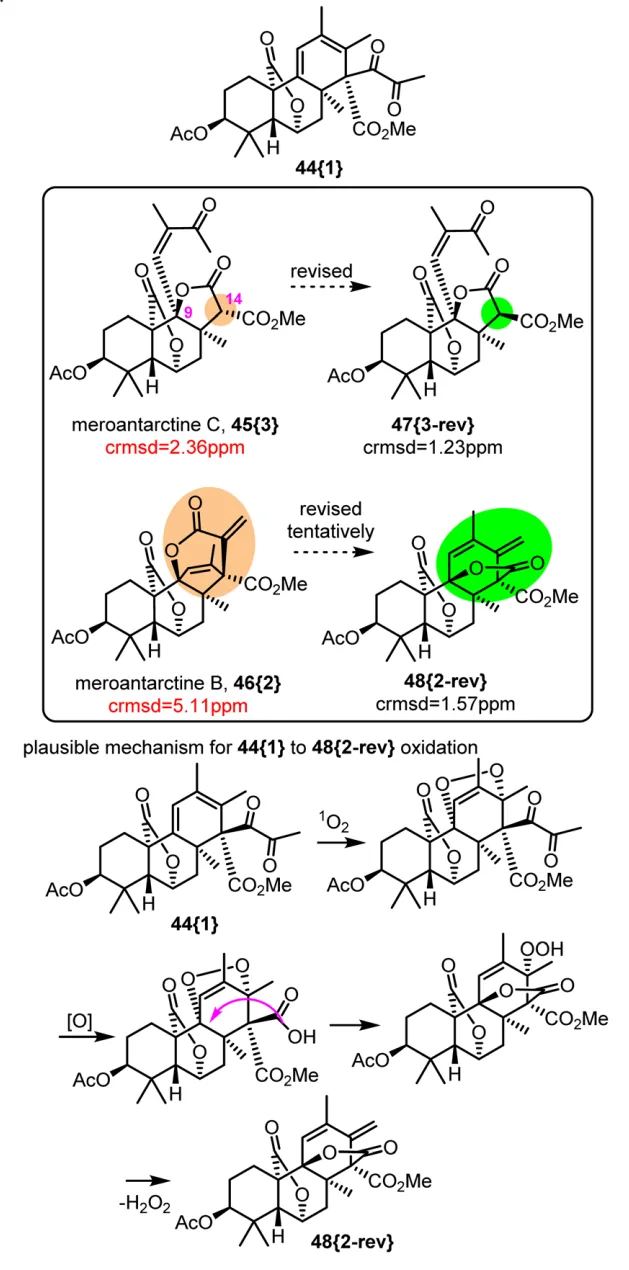
Meroantarctine B 46{2}需要更大幅度的修正为48{2-rev}。化学位移rmsd为1.57 ppm,接近我们用于评估修正结构可信度的边界截断值。虽然我们高度确信46{2}被误报,但我们先前建立的1.6 ppm软截断值(基于广泛的先前观察)使我们将对48{2-rev}的修正归类为"暂定性的"。然而,从机理上讲,48{2-rev}更合理,因为它可以通过单线态氧的[4+2]环加成从44{1}形成,生成瞬态内过氧化物,随后丙酮酰基氧化并伴随消除发生内酯化。
从真菌Phellinus baumii Pilat.(锈革孔菌科)中分离得到两个新的倍半萜。根据DU8ML计算,其中一个phellinbaumin A 49{1}需要修正为50{1-rev}。
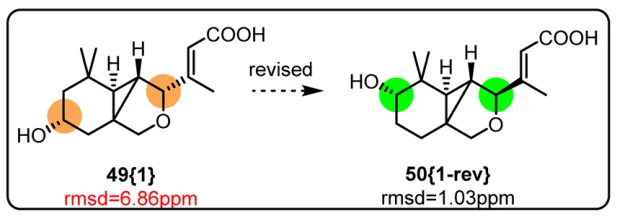
修正结构中的3-OH基团需要重新定位到2位,同时保持相同的α立体构型。此外,修正结构对应于8-表异构体,H7-H8质子耦合模式进一步支持这一结论。实验上,H8显示为单峰,而计算JH7-H8值对于原始结构51{1}为3.3 Hz,对于修正结构54{1-rev}为0.0 Hz。
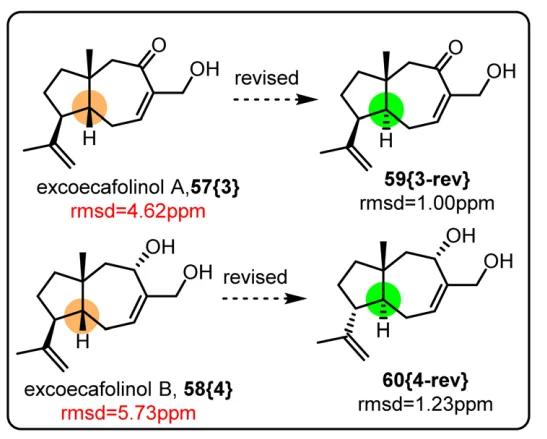
从W. lungtzeensis全草中提取了具有抗神经炎症活性的胡萝卜烯型倍半萜excoecafolinols C-E(51{1}-53{3}),并通过溶液相NMR进行了表征。DU8ML计算与指定结构不一致。
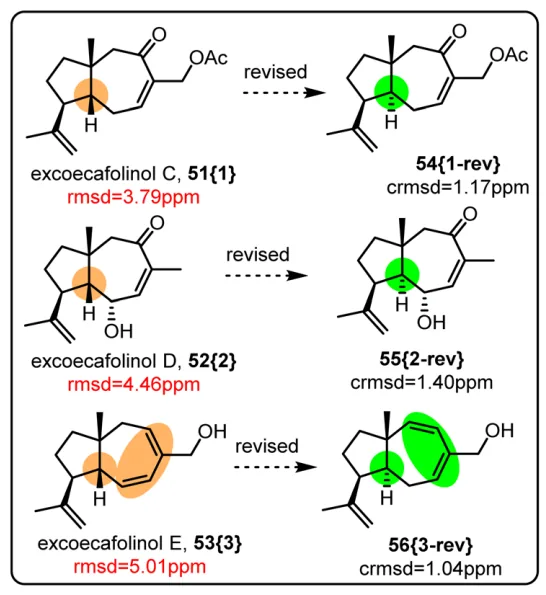
环戊烷部分的顺式稠合似乎是类比十年前分离和表征的excoecafolinols A(57{3})和B(58{4})而假设的。DU8ML计算的13C化学位移也与这些早期提出的结构不一致。我们将(所有)excoecafolinols A-E的顺式稠合修正为反式。
文献中有几个类似的反式稠合倍半萜先例,例如longiferones A-C(61{1}-63{3}),它们与DU8ML计算值一致。
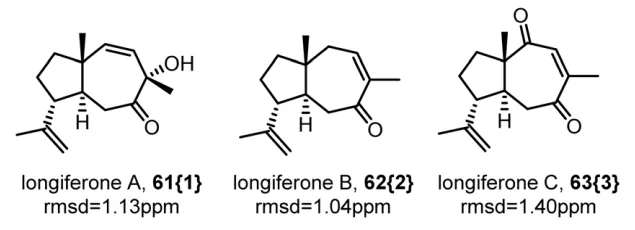
另一个问题是这些天然产物中异丙烯基基团的立体构型。在确认longiferones中异丙烯基基团的α构型的同时,DU8ML支持五个excoecafolinols中四个(即A、C-E)的相反构型——β构型。相比之下,excoecafolinol B是这一系列中的例外,其异丙烯基为α构型,类似于longiferones。这是一个令人担忧的发现,需要对我们的计算机模拟修正进行独立确认。幸运的是,文献检索发现结构60{4-rev}有先例(作为从*Daphne aurantiaca*茎皮中分离的dauca-3,11-二烯-2α,15-二醇),其在相同溶剂甲醇-d4中的NMR与excoecafolinol B的数据匹配。
文献检索还发现了类似于excoecafolinols A、C-E的"顺式稠合-β-异丙烯基"组合的先例。例如,从*Daphne aurantiaca* Diels茎中分离的胡萝卜烯型倍半萜auranticanol G 64{18}。auranticanol G 64{18}确实具有β-异丙烯基基团,这令人放心,但仍需要修正为2-表异构体66{18-rev}。
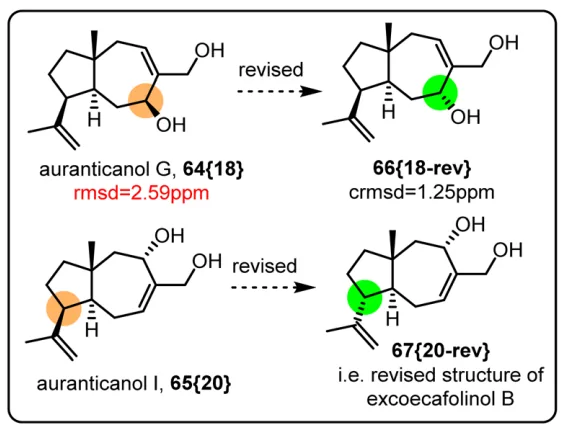
同一研究描述了auranticanol I 65{20}。其NMR谱与excoecafolinol B相同:13C实验化学位移匹配,rmsdexp-exp = 0.19 ppm。auranticanol I与excoecafolinol B是同一化合物,具有longiferone型的α-丙烯基基团和两环顺式稠合的组合。
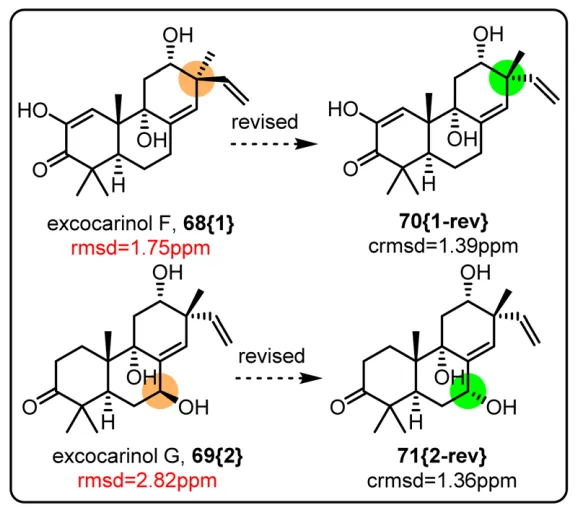
最后,在同一项研究中,从E. acerifolia茎提取物中分离得到结构不相关的二萜excocarinols F 68{1}和G 69{2},与倍半萜excoecafolinols A和B一起。两个excocarinols都需要修正单个立体中心:excocarinol F 68{1}修正为其13-表异构体70{1-rev},excocarinol G 69{2}修正为其7-表异构体71{2-rev}。
请注意,excocarinol G中C13的立体构型最初被正确确定,与修正后的excocarinol F 70{1-rev}中C13的立体构型一致。excocarinol G 69{2}中C7-OH的问题通过分析(较小的)质子自旋-自旋耦合常数JH6a-H7和JH6b-H7即可自明,分别为5.8 Hz和2.9 Hz。相比之下,没有DU8ML,excocarinol F 68{1}中C13的构型翻转更难标记和修正。
结论
计算NMR已成为现代结构解析不可或缺的工具,提供速度、准确性和可扩展性。本综述中展示的例子证明了DU8ML的强大功能,该方法能够实现已发表结构的高通量验证和修正,显著降低结构误报的风险(我们承认对我们自己的方法存在一些偏向)。虽然DU8ML体现了当前计算策略的效率和成本效益,但没有单一技术是万无一失的。即使最先进的算法也只能提供最可能的结构,而非绝对确定性。最终,本综述旨在引发更广泛的讨论:如何使基于NMR的结构测定更加稳健,以及如何解决新分离天然产物中连接性和立体化学归属的最具挑战性方面。
DU8ML已证明具有优异的准确性;然而,它仍然是一种计算NMR工具,其预测应谨慎解读。为澄清我们的术语使用:此处讨论的"结构修正"是通过计算机模拟(in silico)进行的,应视为最可能的归属而非确定性结论。理想情况下,我们希望这项工作能够激励合成化学家通过实验验证所提出的计算机模拟结构重新归属。
原文发表于 Natural Product Reports, 2026
DOI: 10.1039/d5np00088b
© The Royal Society of Chemistry 2026
本文中文翻译仅供参考学习