
PhysChem Suite:化合物理化性质计算
01 产品介绍
02 PhysChem Suite
03 产品概述
分子的物理化学特性对于深入理解其潜在行为至关重要,它们支持高通量筛选(HTS)和基于数据的先导化合物优化工作。
PhysChem Suite是一个由多个预测模块组成的强大工具,它提供基于分子结构的高质量物理化学性质计算。
根据分子结构预测水溶性*、沸点、LogD*、LogP*、pKa*、Sigma等分子描述符。
利用排序和绘图工具评估计算结果。
评估预测的物理化学性质值的准确性。
研究目标化合物的定量结构-属性关系(QSAR),进行结构修改和潜在优化。
使用实验数据训练预测模型,以更好地适应新的化学空间。
包含自定义模型和内部预测算法。
*注:标记的模型可以根据实验数据进行定制训练。
04 产品优势
05 用户友好的操作体验
只需简单绘制结构,即可一键预测。PhysChem Suite让不同背景的科学家都能轻松获取物理化学特性的预测结果。
无需编码技能即可训练模型。您不必是软件工程师、程序员或计算化学家,也能提升对新型化学空间的预测准确性。
06 快速、准确、可靠的结果输出
快速计算单个化合物或数以万计化合物的性质。
预测基于精选的实验数据数据库。
通过可靠性指标、数据库中类似结构的展示以及原始实验数据的文献参考,轻松评估结果的可靠性。
07 直观的可视化工具
通过结构上的颜色映射,直观展示子结构/原子对属性值的贡献。
利用用户定义的电子表格结果颜色编码,快速过滤预测结果。
08 更深入的见解
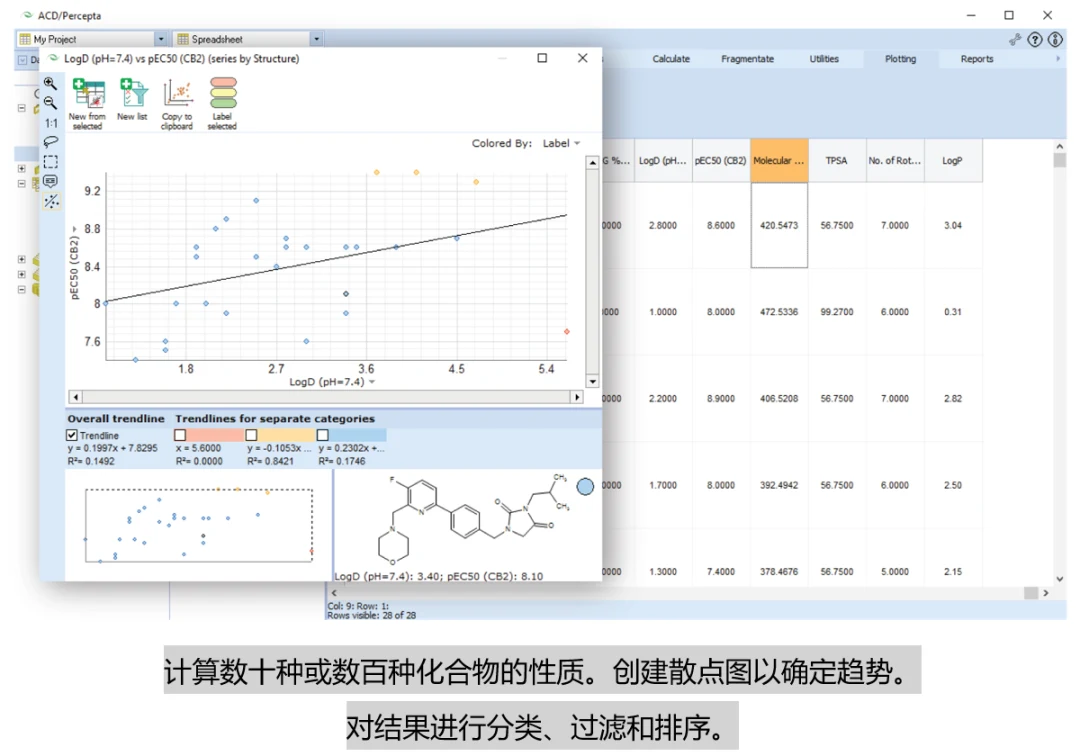
通过创建散点图、浏览、过滤、排序和排序库的工具,轻松识别趋势并确定化合物的优先级。
集中掌握每个分子的完整特性,自信地做出决策。
09 使用自有数据训练模型
不仅可以从商业产品中获得内部模型的准确性,您还可以使用自己的实验数据来扩展可训练模块的适用范围。
10 可扩展到第三方模型
通过整合第三方和内部模型,创建用于预测数据的单一环境。
使用PhysChem Suite的可靠结果,对更复杂的行为进行建模。
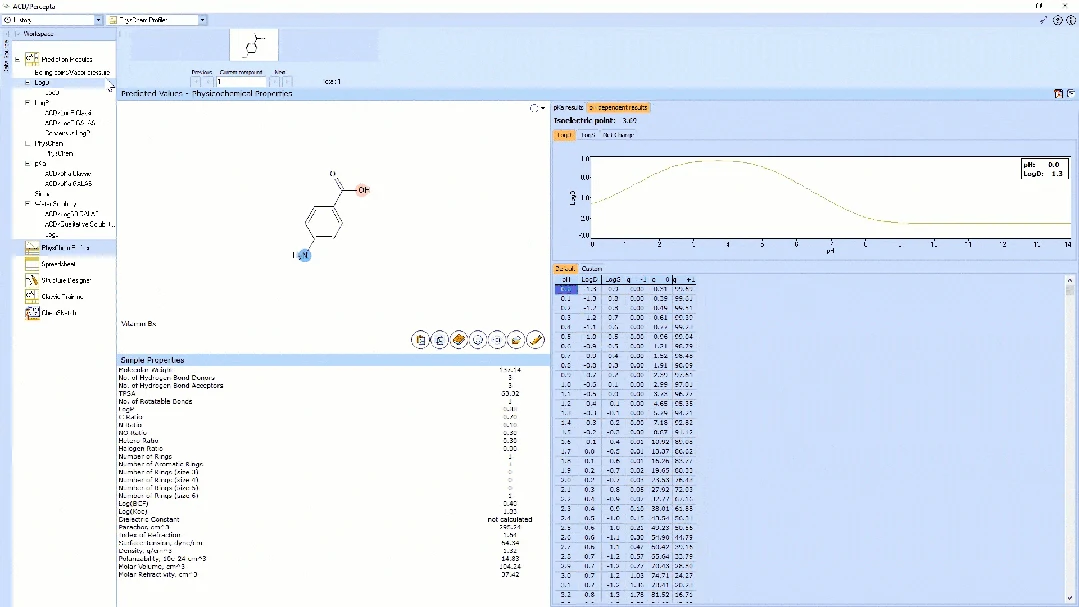
11 软件界面
12 工作原理
13 产品功能
14 基本功能
计算有机分子、水合物、混合物、蛋白质(分子量≤2000Da)以及聚合物单元的物理化学性质
从结构出发:在应用程序中绘制,或从第三方绘图工具复制/粘贴;使用SMILES字符串、InChI代码;导入MOL、SK2、SKC或CDX文件;或通过内置字典按名称搜索
- 采用多种预测算法,更多细节请参阅各模块说明
- 自动检测互变异构形式(适用于预测模块)
- 选择规范或主要形式
- 评估结果
- 突出显示子结构/原子对属性值的贡献
- 展示计算过程
计算化合物组或化合物库的理化性质,并使用内置工具对结果进行分类、过滤、绘图和排名
设置用户定义的标签颜色
过滤结果
按升序、降序对结果进行排序
通过计算历史记录查看先前计算值的结果
提供预测准确性的评估,以评估预测值的可靠性(所提供的信息因模块和计算算法而异)
95%的置信区间
交互式计算协议
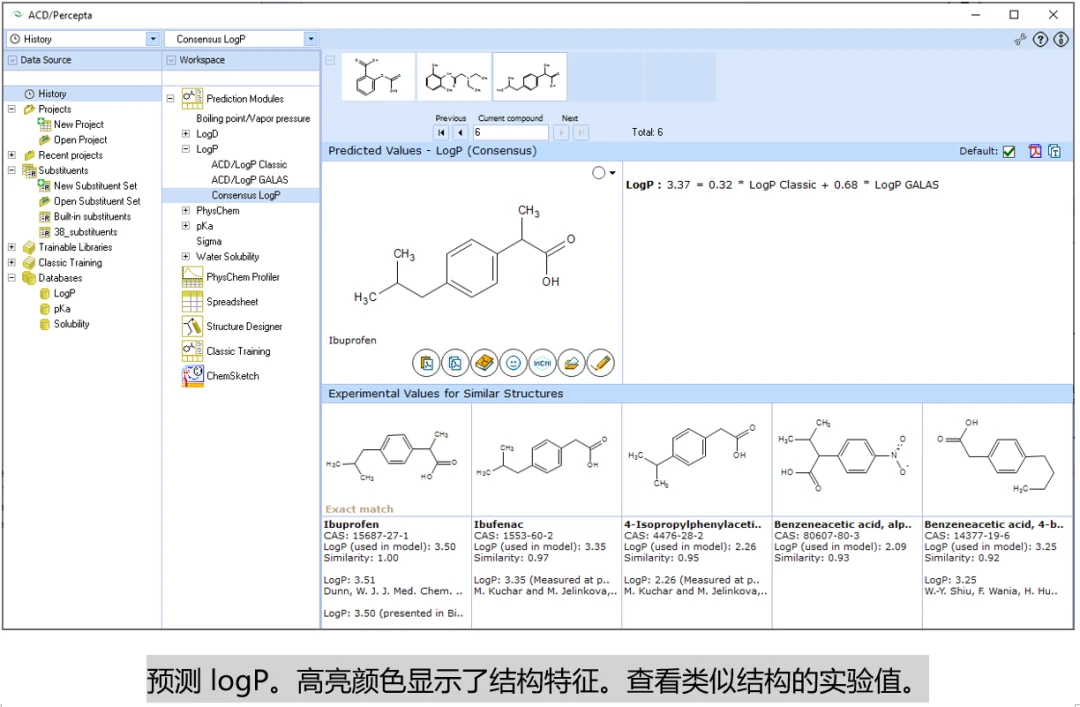
可靠性指数,并在训练库中显示5个最相似的结构,并提供实验值和文献参考
将结果报告为PDF或复制到其他的应用程序
适用于LogP (GALAS模型) 和 LogS0的 QPRF 和 QMRF 文档
在选定的模块 (logP, pKa, logD) 中,可使用您的实验数据训练算法
通过使用XML协议或DLL的形式连接到现有的Web服务来添加自定义模型/算法和内部预测算法(仅在客户端部署中可用)
15 基于属性的结构修改和优化
深入探究结构与属性之间的关联
对先导化合物的药代动力学特性进行细致的了解和调整。
应用类药五原则(Lipinski's Rule of Five)以及先导物的优劣指标,以指导化合物的设计
识别并规避可能导致毒性的结构片段
利用交互式优化工具对结构集合进行精准修改
根据理想的特性,构建带有特定取代基的类似物库。
根据您的特定需求,对数百个结构类似物进行排序、过滤,并确定它们的研究优先级。
构建并运用自定义的片段库,以满足特定的研究目标。
运用内置的逆合成分析工具,锁定可合成的片段,为药物设计提供支持。
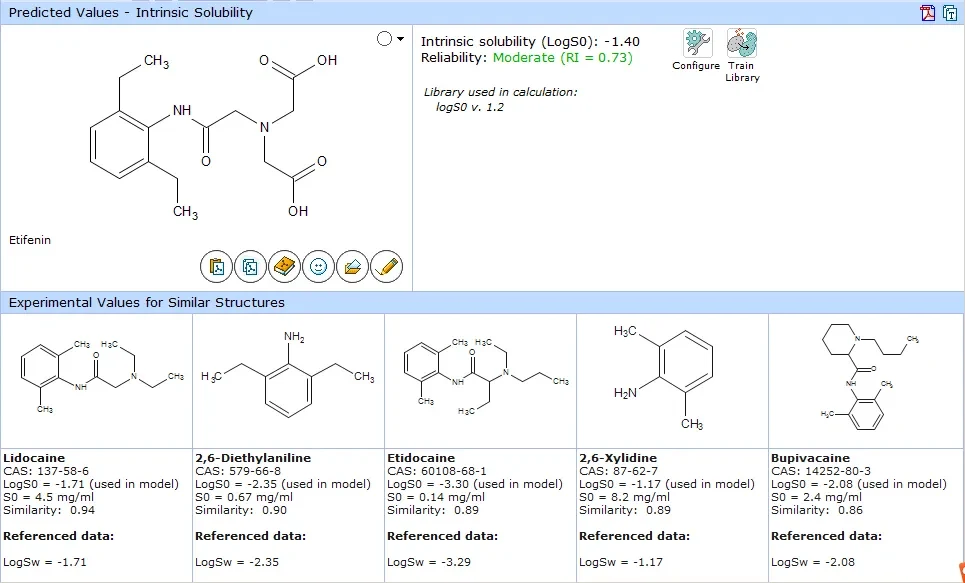
16 水溶性
精确计算25°C下纯水(无缓冲)中的溶解度
对化合物在生理pH 7.4条件下的溶解度进行定性预测,并从高溶解性到不溶性进行分类。
- GALAS(全局,根据相似性局部调整)算法
- 从训练集中显示5个最相似的结构,并提供实验值
- 估算固有溶解度-logS0
利用超过6800种化合物的训练集和GALAS算法,对化合物的固有溶解度进行估算
为每个预测提供可靠性值,并展示最多5个与实验数据相对应的训练集中最相似的结构
预测pH依赖性的水溶性-logS
预测化合物在不同生理pH值(pH 1.7、4.6、6.5、7.4、8.0)下的溶解度
绘制并展示化合物溶解度随pH变化的关系图,直观反映pH对溶解度的影响
通过实验值对模型进行训练,以提升预测的精确度和模型的适用性
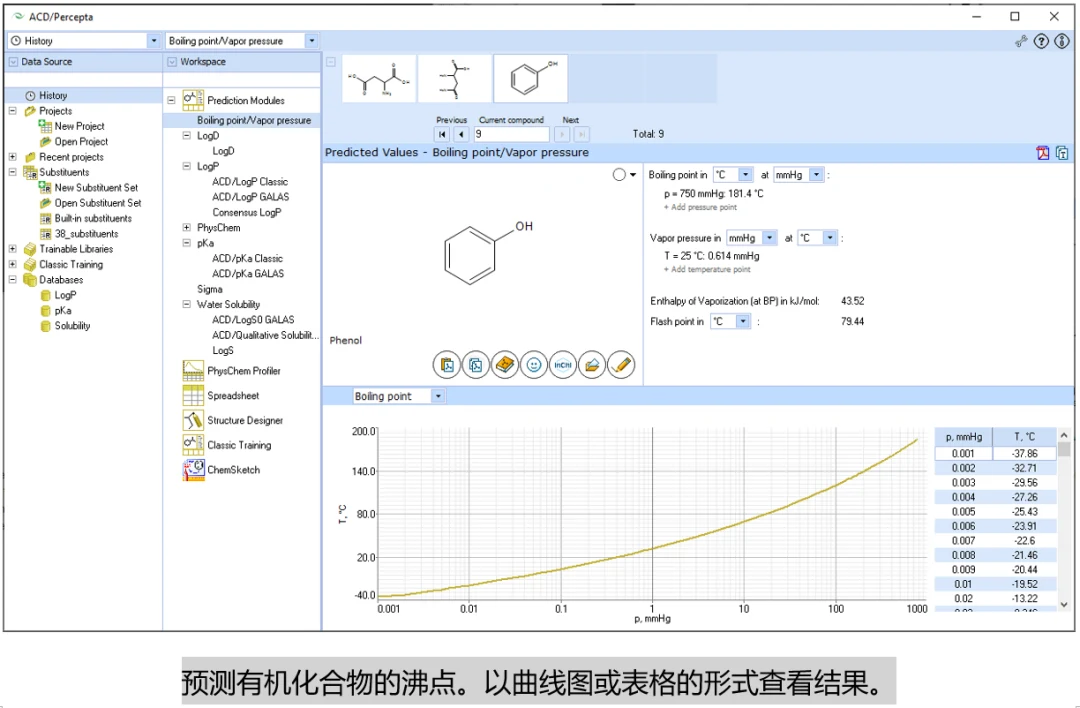
17 沸点/蒸气压
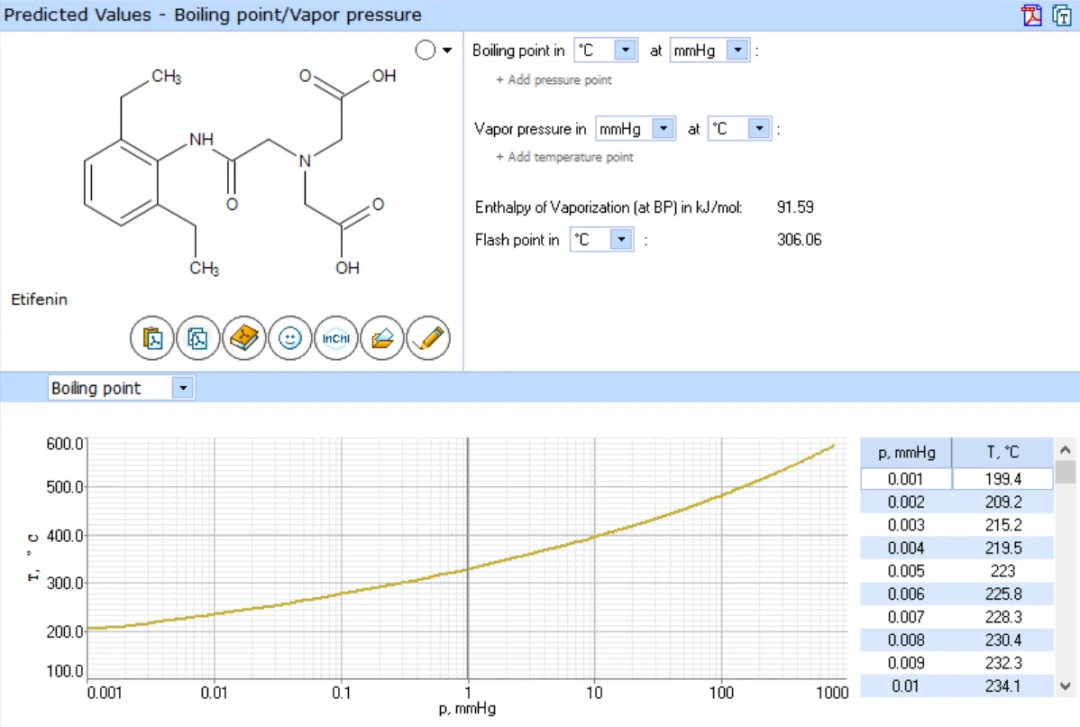
- 根据压力的函数估算有机化合物的沸点
- 预测蒸汽压与温度的关系
- 估算沸点处的汽化焓
- 估算所选温度单位下的闪点
- 通过表格或图表查看结果
18 LogP
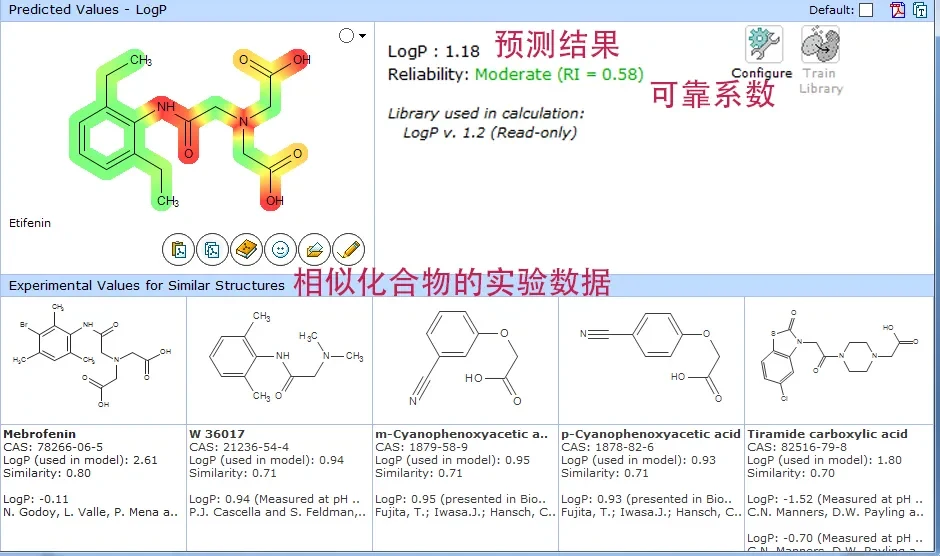
预测logP-提供三种预测算法进行预测计算:
Classic 算法
采用经典方法,详细计算协议列出所有贡献的官能团、碳原子以及通过脂肪族、芳香族和乙烯基系统的相互作用。
单击条目以在结构上突出显示相应的官能团或原子。
GALAS(全局,根据相似性进行局部调整)
利用全局相似性调整,分子的颜色变化突出显示亲水性或亲脂性子结构。
通过颜色编码直观展示分子的亲水/亲脂性特征。
结合Classic和GALAS算法的优点,提供更全面的LogP预测。
模型训练与优化:
使用实验值训练模型,以提高对特定化学空间的预测准确性。
创建并选择不同的训练库进行计算,或切换到内置算法,以适应不同的研究需求和化学环境。
19 LogD
LogD预测依托于PhysChem Suite的精确logP和pKa模型:
灵活选择算法:
从多种logP和pKa预测算法中挑选最适合的选项(默认推荐:logP Consensus,pKa classic算法)。
20 按pH查看logD计算结果:
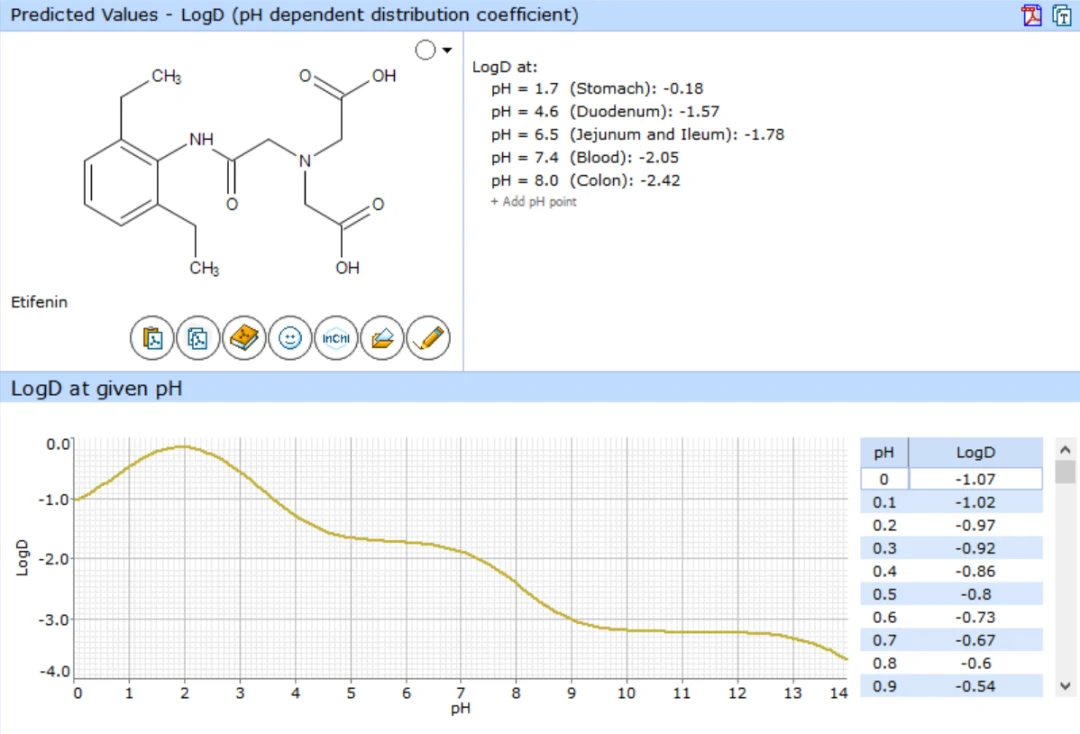
查看不同pH值下的LogD计算结果,涵盖生理相关pH值(1.7,4.6,6.5,7.4,8.0)。
在感兴趣的pH值上单击并拖动,绘制LogD与pH的关系图,直观展示pH对LogD的影响。
在特定的pH值上添加/删除预测结果。
21 使用logP和pKa的实验值训练模型,以改善对专有化学空间的预测:
创建并选择不同的训练库进行计算,或切换到内置算法,以适应多样化的研究场景。
22 pKa
在25°C和零离子强度的标准条件下,对水溶液中每个可电离基团的pKa值进行精确计算。
23 算法选择:
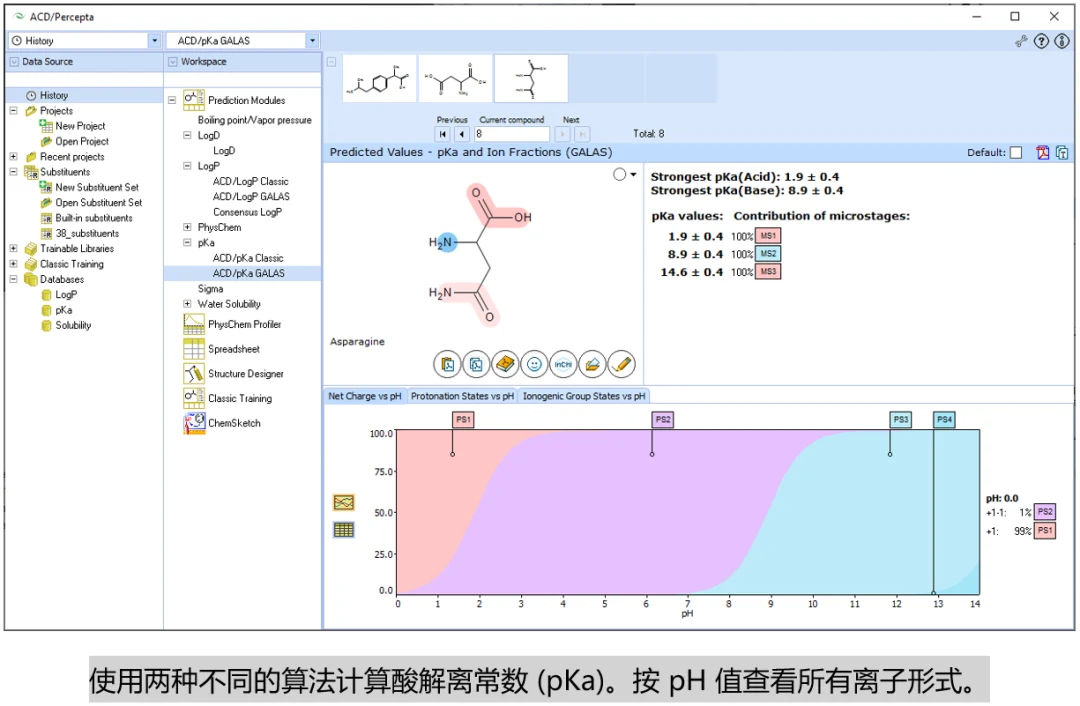
提供两种算法供选择,以满足不同的研究需求:pKa Classic(默认算法)和GALAS算法。
24 电离过程信息:
提供关于所有电离阶段的详细信息,包括每个电离过程(离解反应)。
颜色编码识别:
通过颜色编码快速识别可电离基团的性质,红色代表酸性,蓝色代表碱性,紫色代表两性电离中心;颜色的强度反映了酸或碱的强度。
关键pKa值计算:
计算化合物中最强的酸和碱的解离常数,为理解化合物的酸碱性质提供关键数据。
可靠性评估:
为计算出的pKa值提供可靠性范围,以±log单位表示,帮助评估预测的准确性。
详细计算方案:
为每个预测的电离过程提供详细的计算方案(称为解离阶段)
在解离阶段悬停时,结构上的相关可电离中心会被突出显示,便于识别。
单击结构片段,可以在结构上突出显示该片段,方便研究者进行详细分析。
算法训练:使用实验数据对算法进行训练,以提高对专有化学空间的预测准确性。
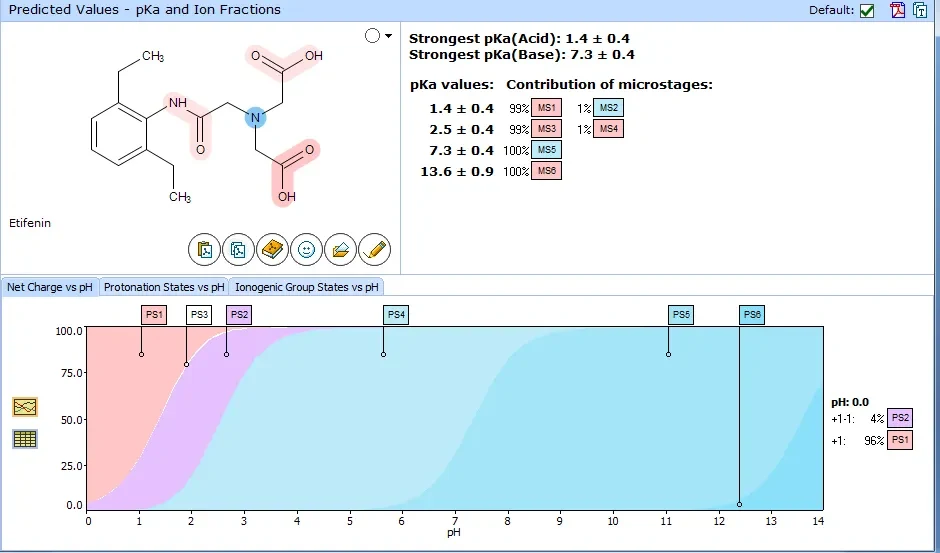
25 GALAS模型的其他功能
百分比贡献分析:
展示每个电离微阶段对最终pKa值的百分比贡献,为理解化合物酸碱行为提供深入视角。
交互式图表与表格:
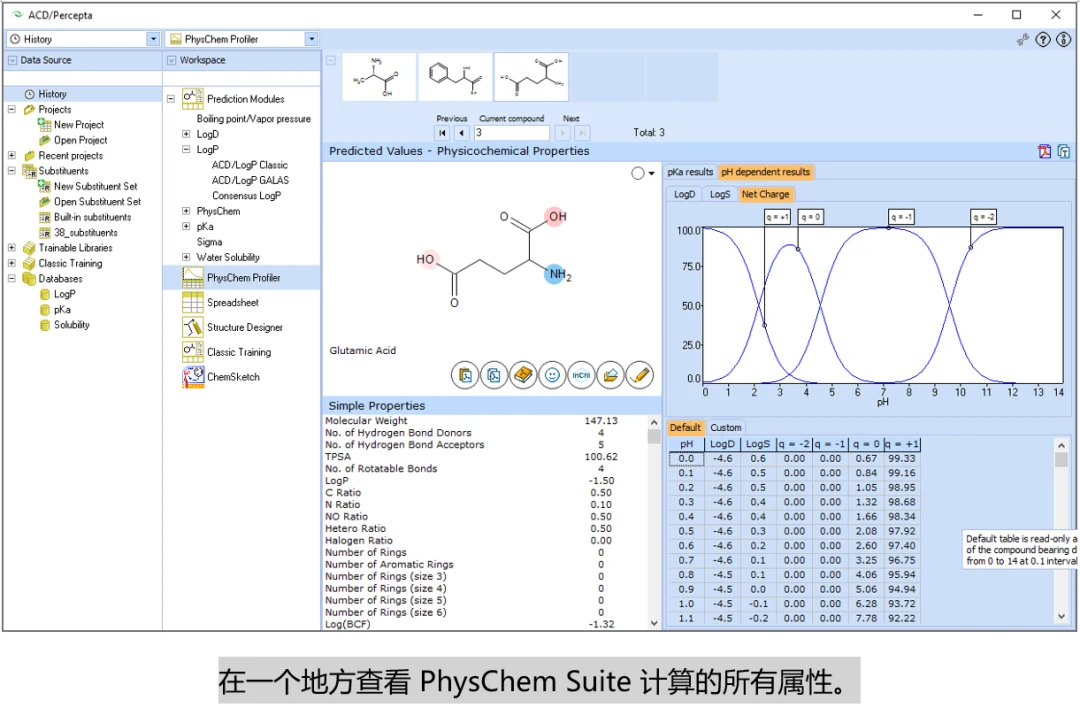
在pH 0至14的交互式图表和表格中查看pKa值与pH的关系,便于全面分析酸碱性质。允许用户选择特定的pH值,包括生理学相关值在内的pH值(1.7、4.6、6.5、7.4),这对药物设计和生物化学研究至关重要。
净电荷与pH值的关系
- 在图上单击并拖动滑块以查看目标pH下存在的离子形式
- 查看在目标pH值下存在的所有离子形式的分数
- 质子化状态与pH的关系
- 在图上单击并拖动滑块以查看目标pH下存在的离子形式
- 查看在目标pH值下存在的所有离子形式的分数
26 Sigma
在标准条件下(零离子强度和25°C),对水溶液中分子的选定片段进行精细的取代基特定参数计算:
电子取代基常数(Hammett):计算取代基对分子电子性质的影响,使用Hammett方程中的σ值来量化。
立体常数:评估取代基对分子立体性质的贡献,包括摩尔体积和摩尔折射率,这些参数对分子的空间结构和光学性质至关重要。
疏水常数(Hansch Pi):计算取代基的疏水性,即Pi值,这对于理解分子的溶解性和生物活性具有重要意义。
高精度计算:
确保计算结果的高精度,典型计算精度达到±0.05,为科学研究提供可靠的数据支持。
丰富的内部数据库:
软件内置数据库包含超过850个取代基和超过3000个精心推导的实验电子常数,为取代基参数的计算提供坚实的基础。
27 其他分子描述符
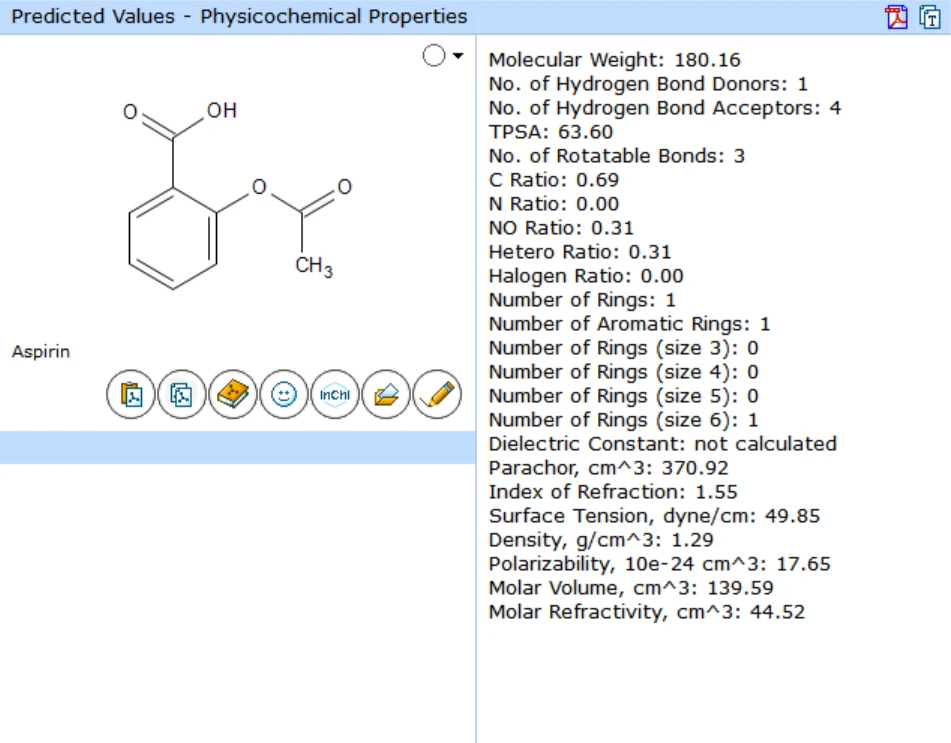
密度:指分子的质量与体积的比值,影响分子在生物系统中的分布和溶解性。
可旋转键个数:影响分子的柔性和构象多样性,对分子的生物活性和药物设计至关重要。
氢键供体和受体个数:氢键在分子间相互作用中起着核心作用,影响分子的溶解性、稳定性以及与生物靶标的结合。
折射率:描述分子对光的折射能力,与分子的电子极化率相关,影响分子的光学性质。
摩尔折射率:单位摩尔分子对光的折射能力,与分子的极性有关,用于预测分子的光学性质。
摩尔体积:单位摩尔分子所占的体积,对于理解分子在空间中的排列和相互作用有重要意义。
分子量:分子的总质量,是分子大小和复杂性的一个指标,影响分子的物理化学性质和生物活性。
Parachor:与分子的沸点和蒸汽压相关的物理量,用于预测分子的挥发性和蒸汽-液体平衡。
拓扑极性表面积(TPSA):分子中极性原子团的表面积总和,对于药物分子的渗透性和生物利用度有重要影响。
极化率:分子对电场的响应能力,与分子的电子云分布有关,影响分子的光学和电子性质。
类药五原则(Lipinski's Rule of Five):评估分子是否具有成为药物潜力的规则,涉及分子量、氢键供体和受体的数量以及PSA。
表面张力:分子在液体表面降低表面能量的能力,与分子的亲水性和疏水性有关,影响分子的溶解性和界面行为。这些性质的计算和分析对于药物设计和筛选过程至关重要。
28 选择PhysChem Suite的更多理由
PhysChem Suite是可训练的理化性质计算器,使用精选的实验数据来扩展训练数据库和可训练模型的适用范围。即使您不是计算机化学家或软件工程师,也可以对Classic和GALAS算法进行训练。
29 PhysChem Suite 2024版新功能
对 pKa、logP 和 logD 算法进行了广泛改进,重点关注复杂杂环化合物和新型治疗方式 (PROTAC)。
由于pKa训练集显著扩展,包含超过5000个实验pKa值,大大提高了pKa Classic 算法的预测准确性。
pKa预测准确度显著提高,从v2022 中的0.419提高到v2024中的0.395,正如历史上著名的BioByte Master文件所证明的那样。
使用高质量数据显著扩展(>25%)LogP GALAS训练集,从而提高预测值的准确性。
对logD算法进行了重大技术改进,从而模拟出更准确的logD与pH曲线形状。
本文内容整理自凯美科公众号文章,原文中的推广信息与联系方式已去除。如需了解相关模块与 ADME Suite 的更多信息,欢迎联系我们。