
NMR 谱图预测准确性评测:NMR Predictors vs ChemDraw
NMR准确性评测ChemDraw 对比NMR Predictors
导读:核磁谱图预测方法大致分两类——基于量子化学计算(准确但耗时长,单个化合物往往需数小时)与半经验方法(操作简单、秒级出结果,但不同软件准确性不一)。ChemDraw 与 NMR Predictors 同属半经验方法。本文以 5 个化合物对比二者预测误差,并引用一篇第三方文献的 80 成分测试。
导读:核磁谱图预测方法大致分两类——基于量子化学计算(准确但耗时长,单个化合物往往需数小时)与半经验方法(操作简单、秒级出结果,但不同软件准确性不一)。ChemDraw 与 NMR Predictors 同属半经验方法。本文以 5 个化合物对比二者预测误差,并引用一篇第三方文献的 80 成分测试。
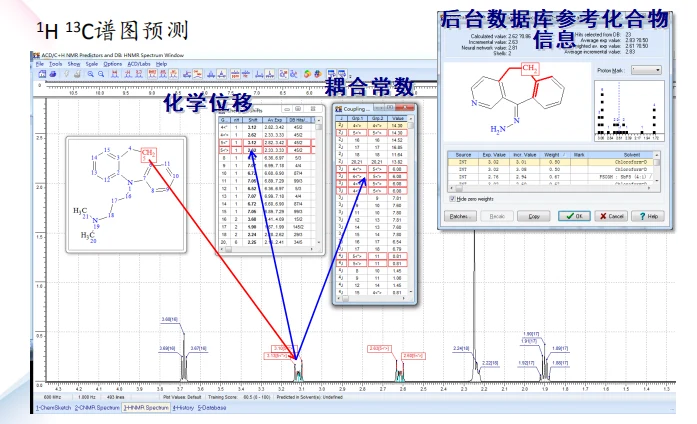
以下以 5 个化合物考察 NMR Predictors 与 ChemDraw 的氢谱、碳谱预测准确性。评测软件版本:NMR Predictors 2019.1.0、ChemDraw 19.0。
对比 NMR Predictors 与 ChemDraw 的 1H NMR 化学位移预测,并与实验值(溶剂 DMSO)比较。进一步考察 ACD 在不同溶剂下的预测:ChemDraw 不支持自定义溶剂,默认以 DMSO 预测;ACD 在丙酮、甲醇下的预测同样与实验值高度吻合。
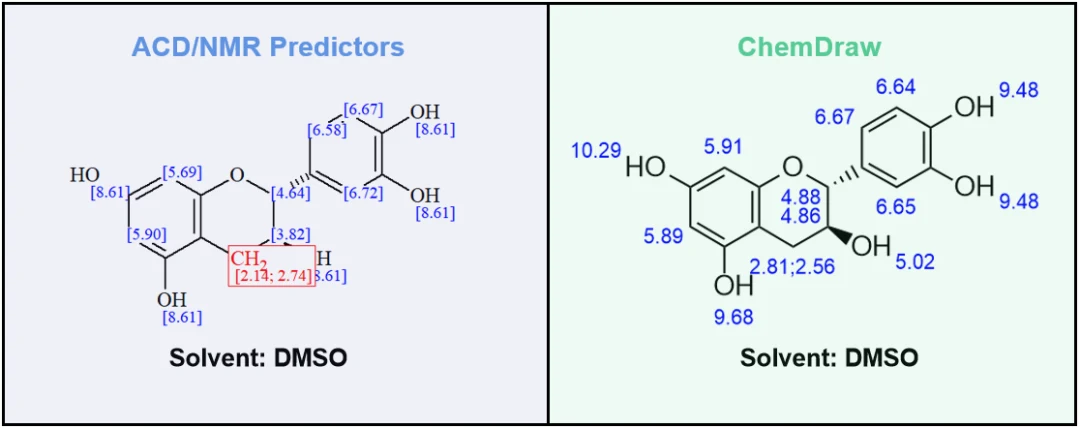
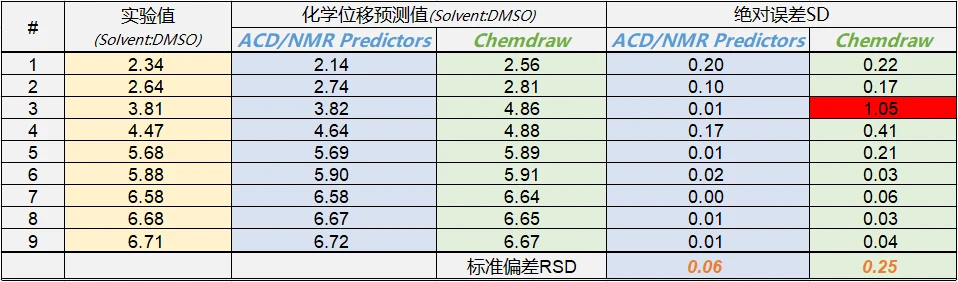
小结:ACD 在三种溶剂(DMSO、丙酮、甲醇)下的预测标准偏差分别为 0.06、0.03、0.01,准确性远高于 ChemDraw。
对比 1H(溶剂氯仿)与 13C(溶剂氯仿)的预测准确性。
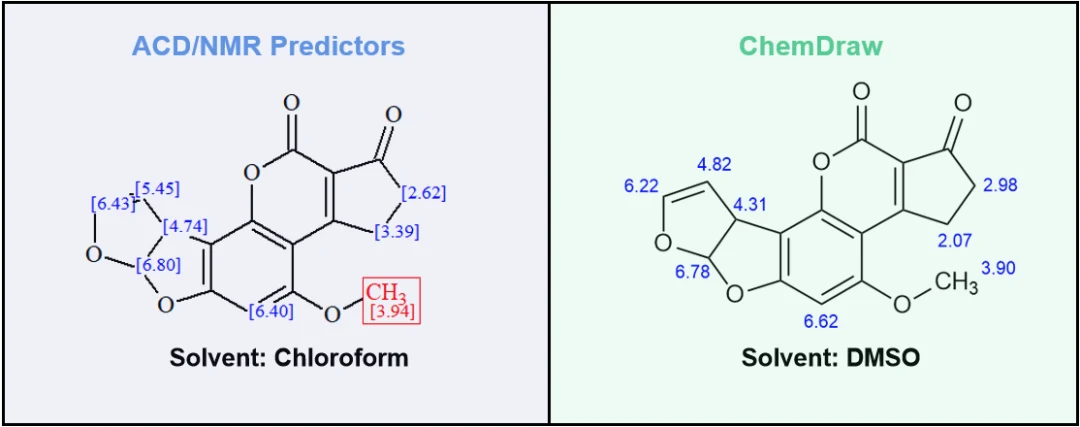
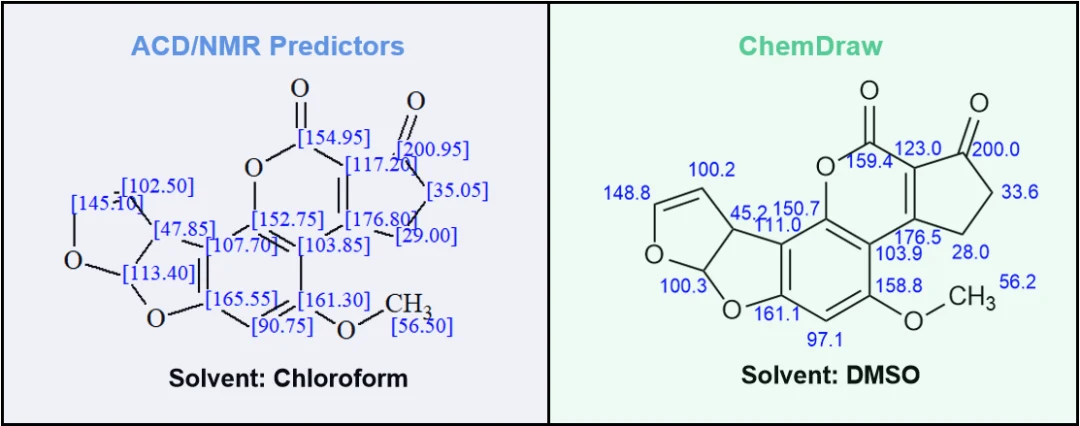
小结:ACD 的氢谱、碳谱预测标准偏差分别为 0.02、0.43,准确性依旧远胜 ChemDraw。
JNP 最新报道的一个新化合物,结构较复杂、具有一定挑战性。甲醇溶剂下测试。
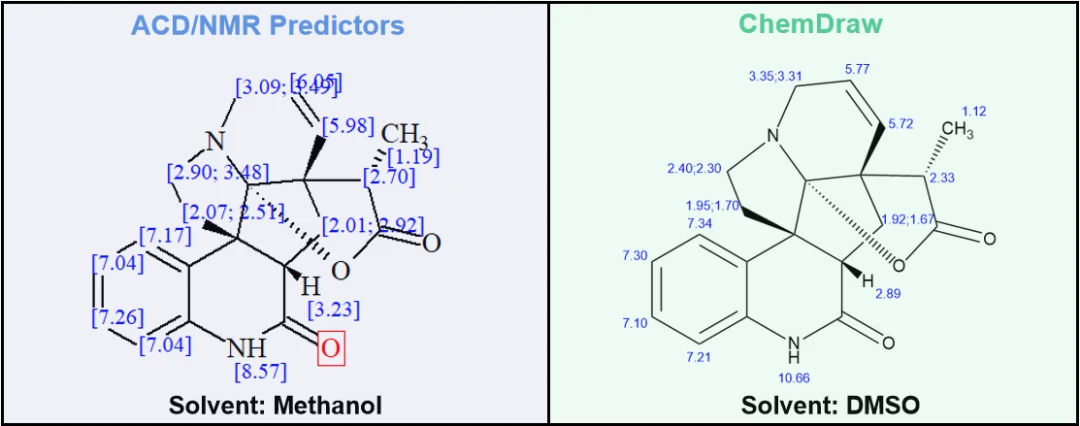
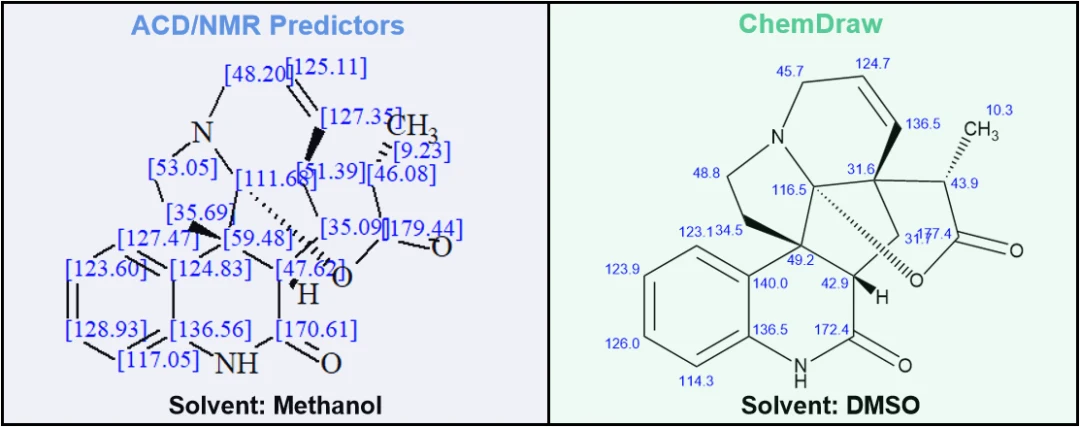
小结:ACD 的 1H、13C 标准偏差分别为 0.18、1.53。值得注意的是,ChemDraw 对该化合物的碳谱预测准确性较差,最大误差达 10;而 ACD 对应的最大误差仅为 0.28。
以大环内酯类化合物 Erythronolide B 进行 13C NMR 预测(溶剂 DMSO)。
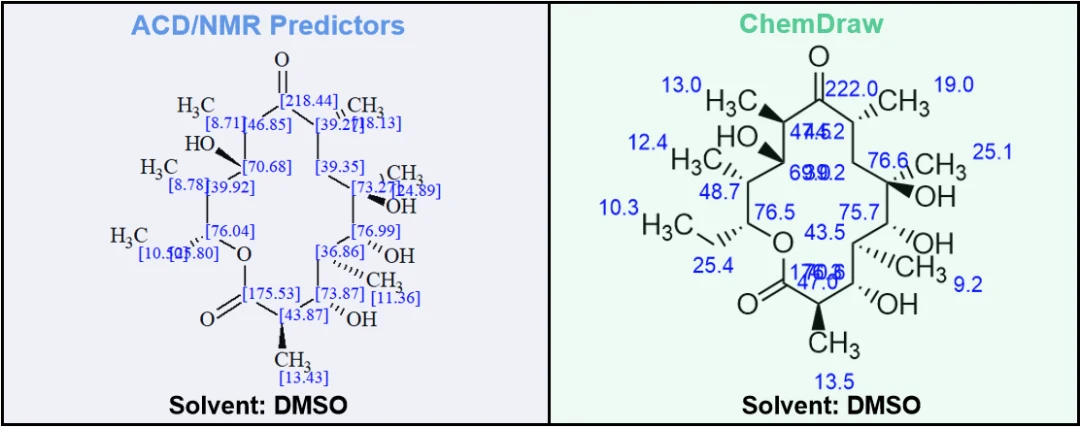
小结:ACD 最大误差为 0.59,而 ChemDraw 最大误差达 6.49,ACD 准确性显著高于 ChemDraw。
以药物分子 Rosuvastatin 进行 13C NMR 预测(溶剂 DMSO)。
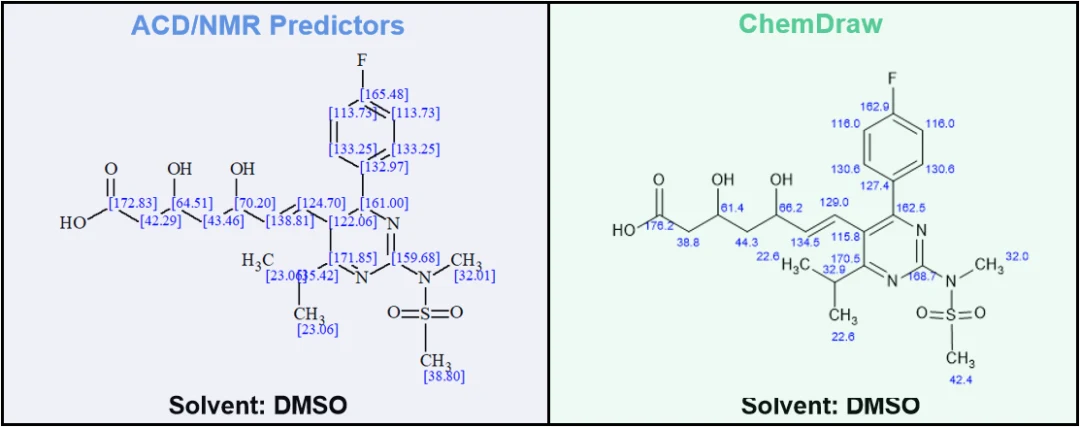
小结:ACD 最大误差为 4,其余误差均较低;ChemDraw 则出现较多、较大的误差。
一篇第三方文献针对藤黄科植物的 80 个成分(涵盖二苯甲酮类、联苯类、色满酮类、香豆素类、缩酚酸环醚类、PPAPs 类等不同结构类型),比较了 ACD/Labs、Mnova 与 ChemDraw 三款软件的碳谱预测结果。结果表明:ACD/Labs 比其他两款软件准确性更高,能提供 73% 误差在 ±1.25 ppm 范围内的预测结果。
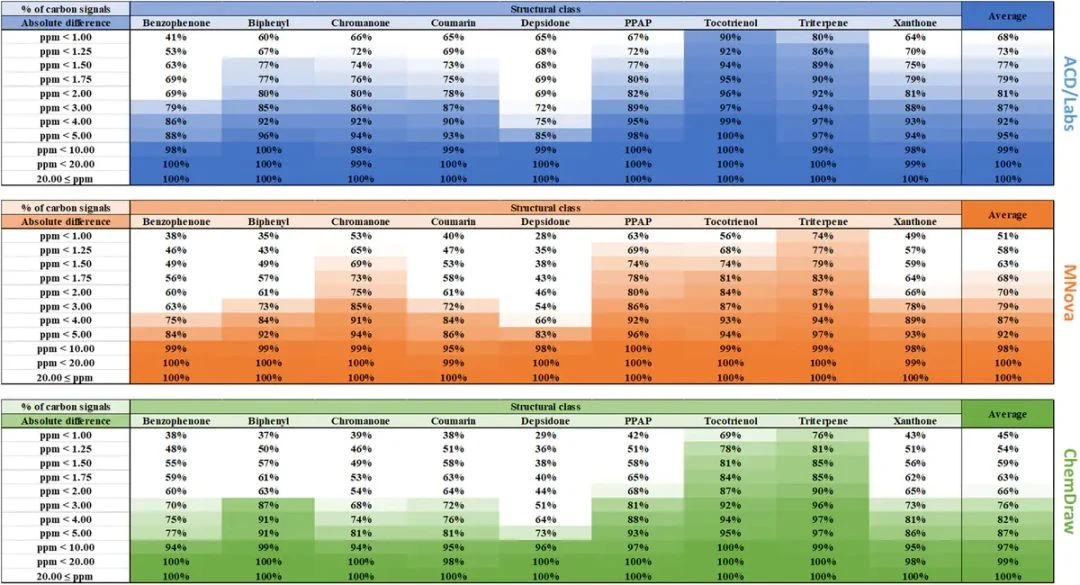
凯美科提示:从 5 个化合物到 80 成分的大规模第三方测试,NMR Predictors 在氢谱、碳谱预测准确性上均显著优于 ChemDraw 等工具。凯美科为医药、化工、食品等领域用户提供 ACD/Labs 全线产品的演示与技术服务,如需获取上述评测所用版本与试用安排,欢迎联系我们。